IF:13.6《Biomaterials》西南交大侯建文/周绍兵团队:级联催化微针平台将肿瘤胆固醇"护盾"转化为铁死亡"氧化之矛",驱动自放大肿瘤免疫治疗
专栏:学术前沿
发布日期:2026-10-22
研究背景:
实体瘤是癌症相关死亡的主要原因,现有手术、放化疗难以清除残留恶性细胞与隐匿转移灶,长期获益有限,癌症免疫疗法虽具抗复发转移潜力,但多数实体瘤低免疫原性与免疫抑制性肿瘤微环境(TME)使其疗效不佳。因此,增强肿瘤免疫原性是克服免疫耐药的关键:免疫原性细胞死亡(ICD)可释放肿瘤抗原和损伤相关分子模式,激活树突状细胞及适应性免疫,cGAS–STING通路作为连接先天感知与适应性免疫的核心轴亦是重塑TME的重要靶点,而外源性STING激动剂存在稳定性差、清除快等局限,诱导内源性DNA损伤以原位激活该通路更为安全可行。铁死亡作为强效的ICD触发因素备受关注,但肿瘤内•O₂⁻蓄积而非H2O2 限制芬顿反应底物,且富含胆固醇的质膜及中间体7-脱氢胆固醇(7-DHC)的自由基捕获能力构成膜抗氧化屏障。据此,同时破坏胆固醇与7-DHC代谢有望解除肿瘤膜防御,放大ROS驱动的脂质过氧化与铁死亡,从而激活先天免疫并协同增强实体瘤免疫治疗。
针对上述瓶颈,西南交通大学侯建文/周绍兵团队开发了一种具有自放大铁死亡诱导活性的级联催化纳米复合微针平台(CSMZC MNs)。该平台将超氧化物歧化酶(SOD)和胆固醇氧化酶(COD)整合入硫酸软骨素(CS)修饰的锰掺杂沸石咪唑酯骨架纳米颗粒(Mn-ZIF-8)中,再封装于可溶解的聚(γ-谷氨酸)(γ-PGA)微针中,实现局部、可控的瘤内递送。进入肿瘤细胞后,SOD将过量•O2−转化为H2O2和O2,补充氧化底物池;COD消耗膜胆固醇并氧化7-DHC,瓦解肿瘤抵抗铁死亡的结构与功能基础;释放的Mn2+ 通过类过氧化物酶活性催化H2O2产生高反应性羟基自由基(•OH),最终驱动严重的脂质过氧化和强效铁死亡。由此产生的氧化性DNA损伤促进核DNA和线粒体DNA在胞质中蓄积,而Mn2+进一步增敏cGAS对胞质DNA的感知,共同激活cGAS–STING通路并放大I型干扰素信号,最终重塑免疫抑制性TME并激发系统性T细胞介导的抗肿瘤免疫。该文章于2026年7月24日以《Cascade-catalytic nanocomposite microneedles transforming tumor cholesterol shield into oxidative spear for self-amplifying ferroptosis-driven cancer immunotherapy》为题发表于《Biomaterials》(DOI:10.1016/j.biomaterials.2026.124474)。
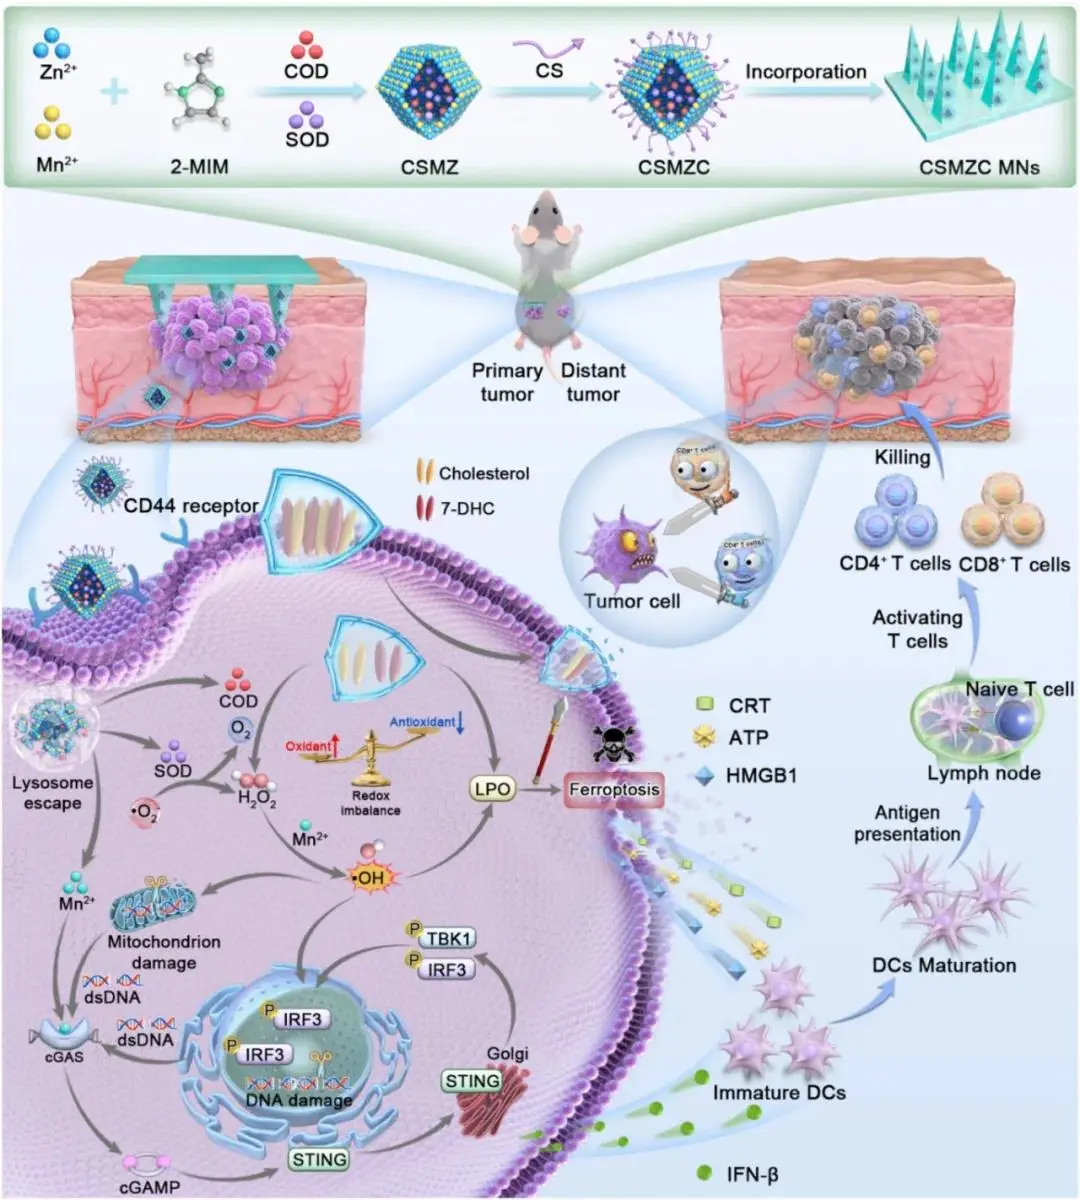
图1. 级联催化CSMZC MNs的设计与抗肿瘤机制示意图。可溶解微针实现CSMZC NPs的局部精准瘤内递送。在肿瘤细胞内,整合的SOD–COD–Mn2+ 级联将过量的•O2−、胆固醇和7-DHC协同转化为高反应性•OH,从而驱动铁死亡放大的ICD。由此产生的氧化性DNA损伤促进核DNA和线粒体DNA在胞质中蓄积,并与Mn2+增强的cGAS敏感性一起激活cGAS–STING信号,引发系统性T细胞介导的抗肿瘤免疫。
(1)CSMZC MNs的制备与表征
CSMZC NPs经一锅水相法合成,扫描电镜显示均一单分散多面体形态,元素mapping证实Mn均匀分布、磷信号验证酶蛋白负载(图2a)。CLSM图像显示罗丹明B标记COD与Cy5.5标记SOD荧光在单个纳米颗粒内强共定位,证实双酶共封装(图2b)。Mn约占CSMZC NPs总金属含量的31.3%,COD和SOD包封率分别为72.5%和74.2%。水动力学粒径由Mn-ZIF-8的144 nm增至164 nm,CS修饰后达186 nm,Zeta电位由+24.2 mV经+9.1 mV降至−26.7 mV(图2c、d)。FT-IR在1060 cm−1和1630 cm−1处出现CS糖环C–O振动及酶蛋白酰胺I带特征峰(图2e),XRD表明Mn掺杂与酶负载未破坏ZIF-8晶体结构(图2f),Mn 2p XPS在640.8 eV和642.7 eV处的特征峰对应Mn2+和Mn4+(图2g)。CSMZC NPs在含10%胎牛血清培养基中粒径稳定,pH 5.5下结构崩解,72 h内Mn2+释放约78%,中性条件仅约14%(图2h)。ESR证实其在H2O2存在下高效产生•OH且酸性增强(图2i、j),WST-8测定显示其对•O2−保留浓度依赖性清除活性,450 nm处吸光度随胆固醇或7-DHC浓度递增,验证COD底物氧化活性与Mn2+类芬顿催化的有效耦合。微针以γ-PGA为针尖、PVA为背衬,平均高度约1250 μm(图2k),EDS mapping证实纳米颗粒均匀分布(图2l),单根微针在700 μm位移下可承受0.54 N力,远超穿透角质层所需0.045 N且无断裂(图2m),滴加PBS后1 min内溶胀、塌陷并溶解,提示payload快速释放(图2n)。
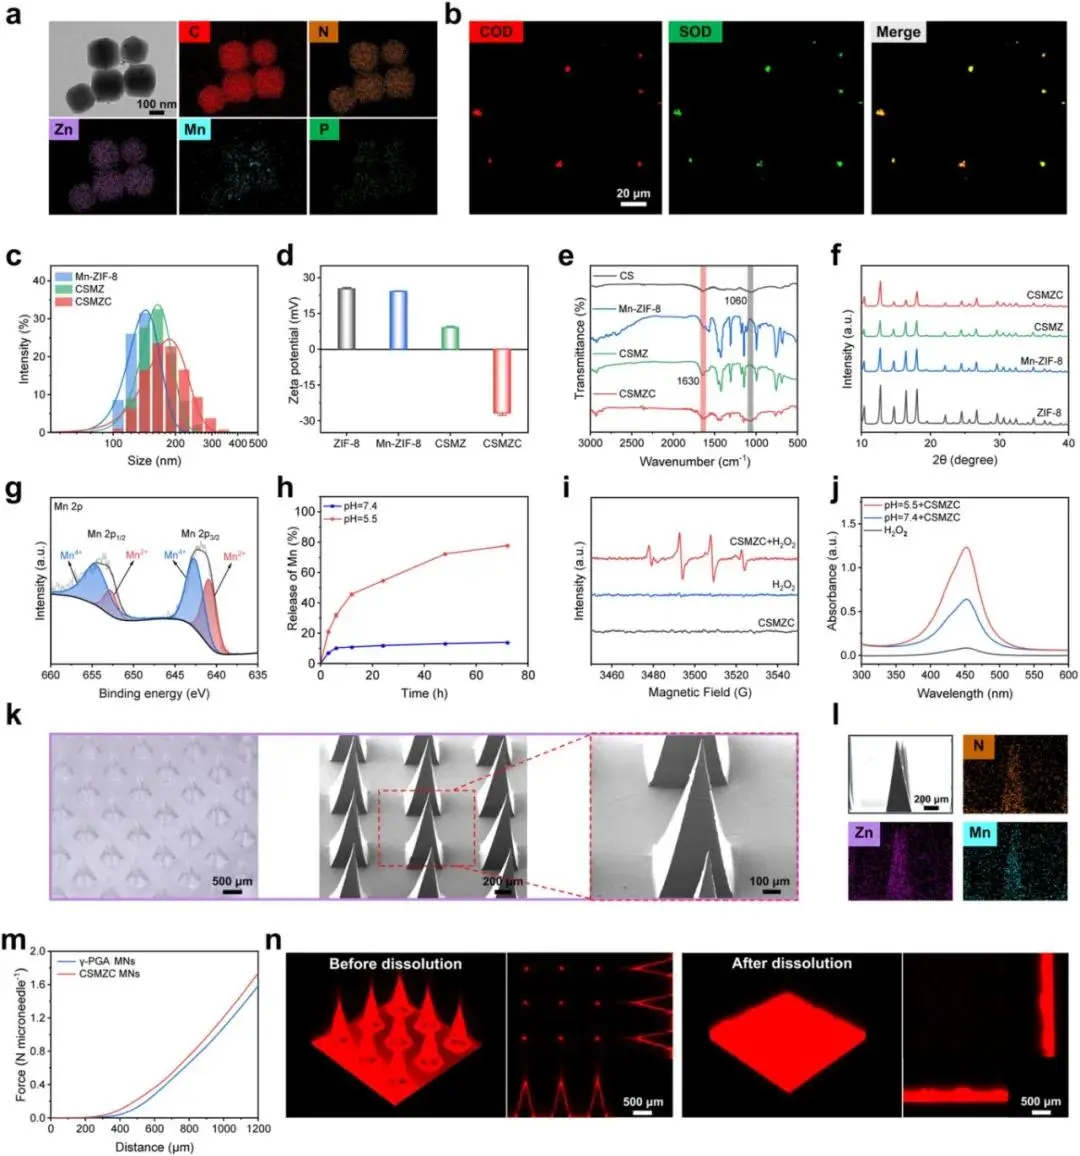
图2. CSMZC MNs的表征。a) CSMZC NPs的TEM图像及相应元素mapping。b) 共负载RhB标记COD和Cy5.5标记SOD的Mn-ZIF-8 NPs的CLSM图像。c–f) 不同纳米颗粒的水动力学粒径分布、Zeta电位、FT-IR光谱和XRD图谱。g) CSMZC NPs的Mn 2p XPS谱。h) CSMZC NPs在PBS中pH依赖的Mn2+累积释放曲线。i) 以DMPO为自旋捕获剂的不同反应体系的ESR谱。j) 通过UV-vis光谱监测TMB氧化的比色分析。k) CSMZC MN阵列的体视显微镜和SEM图像。l) CSMZC MNs的元素mapping。m) 纯γ-PGA MNs和CSMZC MNs的力学强度测量。n) CSMZC MNs溶解过程中的Z-stack荧光成像。
(2)CSMZC NPs的体外抗肿瘤活性及铁死亡放大机制
共聚焦共定位分析显示,B16F10细胞孵育2 h和4 h后纳米颗粒蓄积于溶酶体(Pearson相关系数0.61和0.81),6 h降至0.66且信号减弱,提示溶酶体逃逸及胞质释放(图3a、b)。孵育6 h后RhB@MZC NPs在B16F10细胞中的内化显著强于RhB@MZ NPs,过量游离CS可抑制摄取,表明CS修饰经CD44介导的内吞促进肿瘤选择性摄取(图3c),CD44低表达HUVEC中各组摄取无差异(图3d)。以100 μg/mL为工作浓度,活/死染色和CCK-8测定显示CSMZC MNs对L929细胞和HUVEC几乎无毒性(细胞活力80%以上),对B16F10细胞呈显著毒性(图3e、f)。DHE探针证实•O2−被有效清除(图3g、h),[Ru(dpp)3]Cl2荧光在SMZC组显著降低而CSMZC组相对增强,提示SOD产生的O2被COD驱动的胆固醇氧化消耗,建立连续细胞内酶级联(图3i)。Filipin染色显示CSMZC组膜胆固醇荧光显著降低(图3j、k),细胞内胆固醇降至对照的61.2%(图3l),7-DHC降低约51%(图3m),•OH信号CSMZC组最强(图3n–p)。C11-BODIPY染色显示CSMZC组细胞膜强烈脂质过氧化(图3q),GPX4表达显著下调(图3r),胆固醇耗竭增加膜流动性(图3s),共同表明CSMZC NPs经SOD–COD–Mn2+整合催化网络破坏氧化还原稳态和膜抗氧化屏障,放大铁死亡性LPO并诱导强效铁死亡。
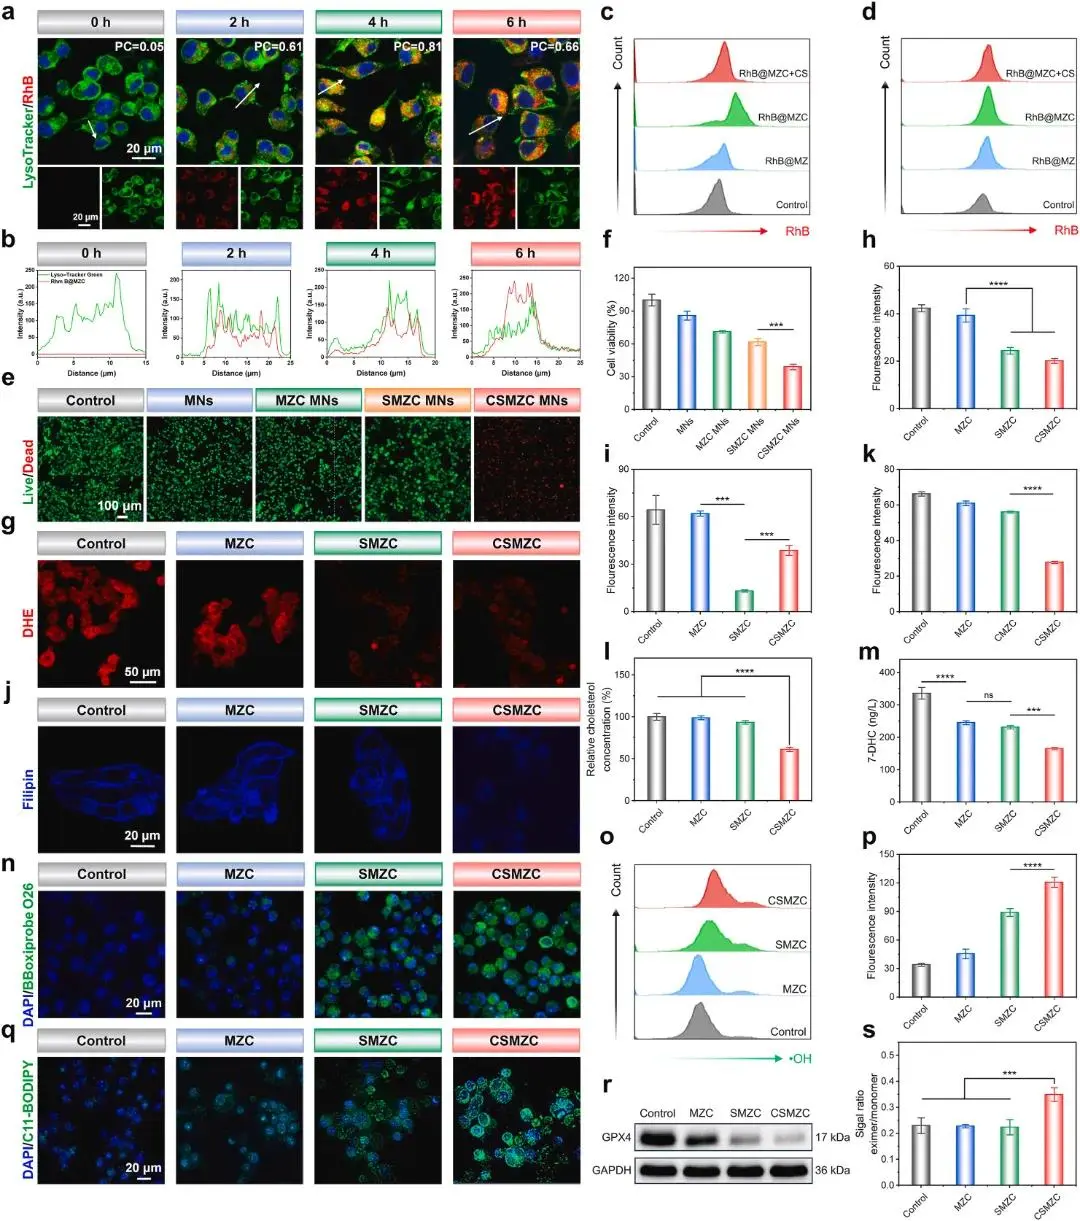
图3. CSMZC NPs在细胞水平的细胞内化、级联催化活性及铁死亡介导的抗肿瘤作用。a) 代表性CLSM图像显示RhB@MZC(红色)在B16F10细胞中时间依赖性的细胞内摄取及溶酶体共定位。b) 沿图a中白色箭头的线扫描荧光强度曲线。c、d) 流式细胞术定量分析B16F10肿瘤细胞和HUVEC正常内皮细胞在不同处理后的摄取效率。e、f) 不同处理后B16F10细胞的活/死染色图像及相应的定量细胞活力分析。g、h) DHE染色检测B16F10细胞内•O2−水平的代表性CLSM图像及定量分析。i) 不同处理后细胞内缺氧水平的定量。j、k) Filipin III染色检测B16F10细胞膜胆固醇耗竭的CLSM图像及定量荧光分析。l、m) B16F10细胞内胆固醇相对含量及7-DHC水平的定量分析。n–p) 不同处理诱导细胞内•OH生成的代表性CLSM图像、流式细胞术分析及荧光定量。q) C11-BODIPY探针检测B16F10细胞LPO的荧光图像。r) Western blot分析B16F10细胞中GPX4表达水平。s) 不同处理后B16F10细胞膜流动性变化的定量评估。
(3)体外免疫调控
免疫荧光显示CSMZC组核内HMGB1定位显著减少,CRT暴露显著增强,胞外ATP分泌达最高水平(图4a–c),证实CSMZC NPs有效诱导ICD表型并增强肿瘤细胞免疫原性。JC-1探针显示CSMZC组绿色荧光最强,提示明显的线粒体膜去极化和严重线粒体损伤(图4d);γ-H2AX免疫荧光最强且主要定位于核内,表明级联催化与类芬顿反应共同驱动广泛的核DNA损伤(图4e、f)。胞质组分qPCR显示mtDNA和nDNA水平均显著升高(图4g、h),证明内源性dsDNA在胞质中持续蓄积。Western blot显示CSMZC组STING、TBK1和IRF3磷酸化水平最高(图4i),ELISA显示IFN-β分泌较对照增加约2.2倍(图4j),确证强效I型干扰素介导的先天免疫激活。流式分析显示CSMZC组CD11c+CD80+CD86+成熟DC比例达45.8%,约为对照组的2.8倍(图4k、l),DC表面MHC-II表达显著上调(44.8% vs 11.9%)(图4m),TNF-α、IL-1β、IL-6和IL-12p70分泌显著升高(图4n–q),证实CSMZC处理的肿瘤细胞有效驱动DC向促炎、免疫刺激表型成熟。
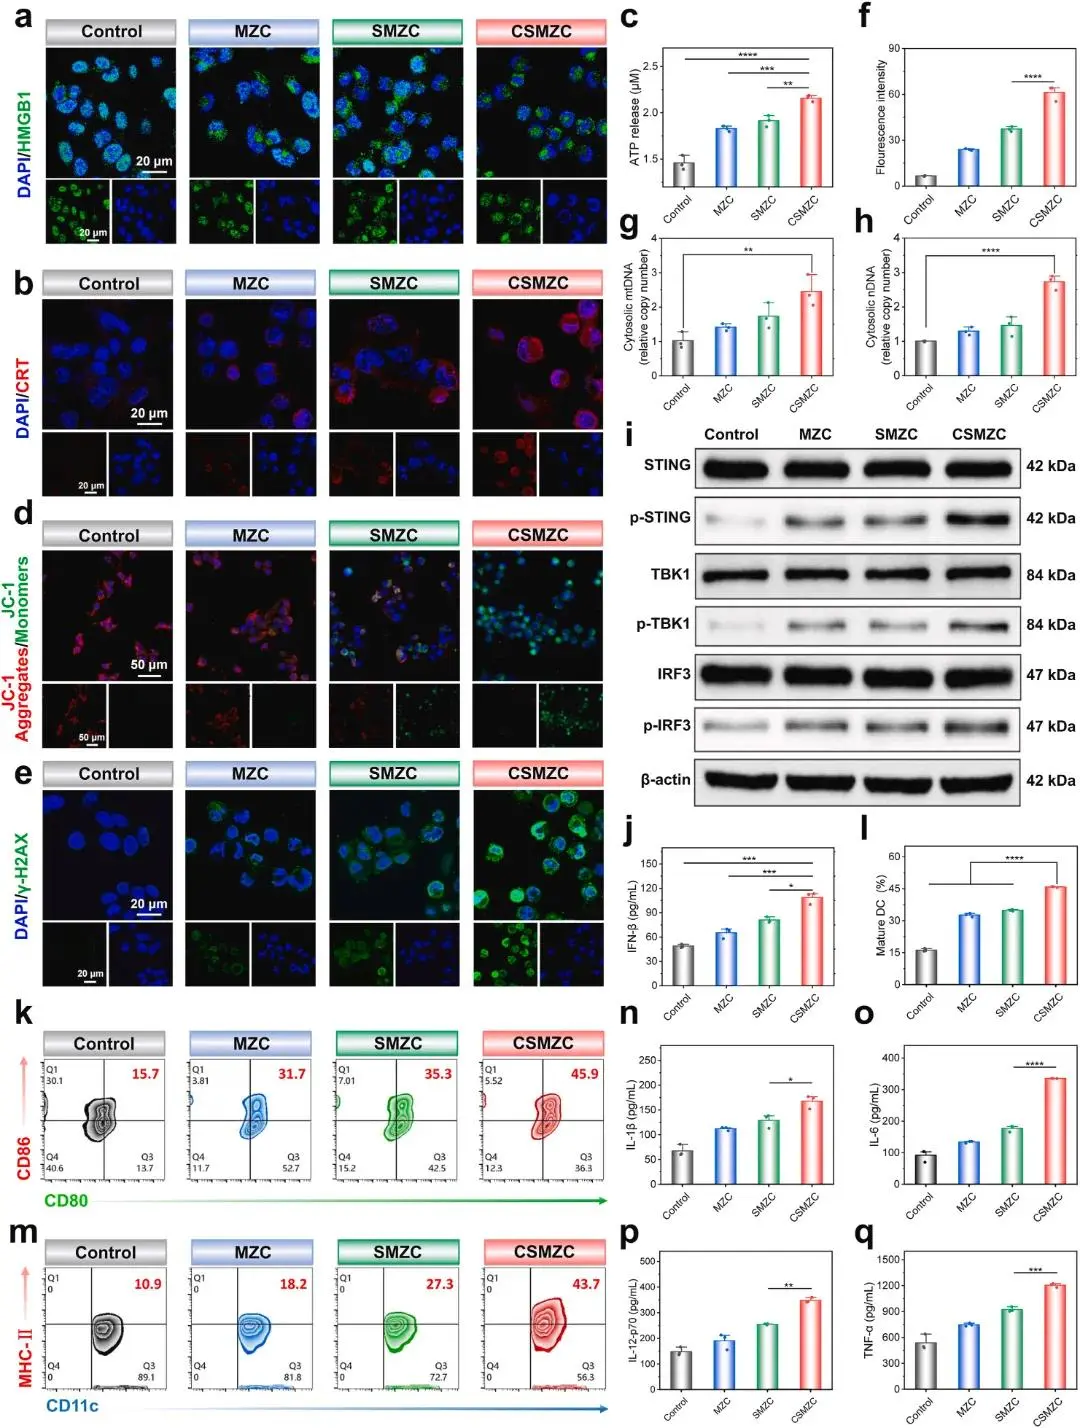
图4. 铁死亡增强的ICD及随后的先天免疫信号激活在体外促进DC成熟。a、b) 不同处理后B16F10细胞中HMGB1核释放和CRT表面暴露的代表性CLSM图像。c) 不同处理后B16F10细胞胞外ATP水平的定量分析。d) JC-1测定评估B16F10细胞线粒体膜去极化和功能障碍。e、f) 不同处理后B16F10细胞内γ-H2AX灶形成的代表性CLSM图像及相应定量荧光强度分析。g、h) qPCR分析胞质mtDNA和nDNA的蓄积。i) Western blot分析不同处理后B16F10细胞中cGAS–STING信号通路关键蛋白。j) ELISA定量不同处理后B16F10细胞IFN-β分泌。k、l) 流式细胞术显示CD80+CD86+成熟DC比例及CD11c+DC上CD80+CD86+共表达的定量分析。m) 与处理过的肿瘤细胞共培养后CD11c+DC内MHC-II表达的流式图。n–q) ELISA定量DC分泌的IL-1β、IL-6、IL-12和TNF-α等促炎细胞因子。
(4)CSMZC NPs抗肿瘤治疗的分子机制解析
转录组测序显示同组重复紧密聚类、组间清晰分离,CSMZC处理引起显著全局转录重编程(图5a)。在|fold change|≥2.0、p<0.05标准下鉴定出2474个上调和1207个下调基因,Hmox1、Gclm和Slc7a11等氧化应激相关基因显著上调(图5b)。KEGG注释显示差异基因主要富集于脂质代谢和免疫相关通路(图5c),铁死亡和坏死性凋亡通路显著富集,而Ras和PI3K–Akt等抗铁死亡防御通路富集反映肿瘤细胞的代偿反应(图5d–h)。PPI分析显示铁死亡、坏死性凋亡、MAPK和TNF-α信号在关键节点交叉汇聚(图5i)。GSEA显示胆固醇生物合成、氧化应激和线粒体自噬基因集显著富集(图5j、k),免疫调节通路亦显著富集。层次聚类显示CSMZC组DNA修复程序显著破坏(图5l),进一步促进核DNA和线粒体DNA胞质蓄积。cGAS–STING下游基因Ifnab、Rsad2、Tnf和Isg20显著上调(图5m–p),转录组学层面验证cGAS–STING通路强力激活。
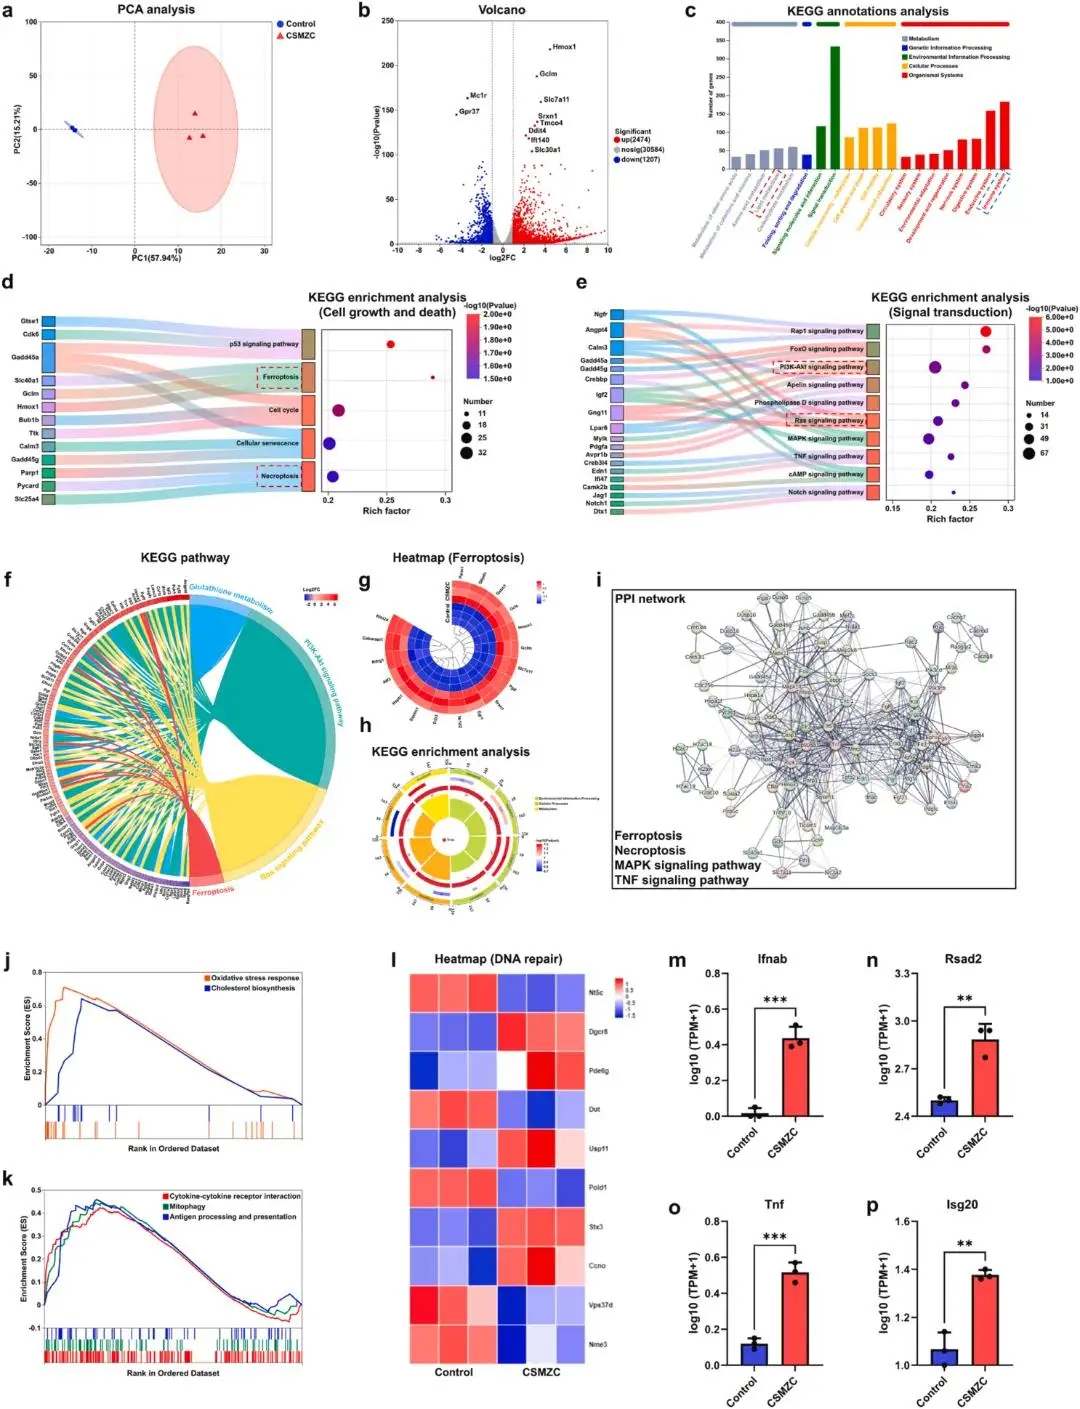
图5. 转录组学分析揭示CSMZC NPs处理的B16F10细胞中铁死亡驱动的免疫代谢重编程。a) PBS(对照)或CSMZC NPs处理的B16F10细胞全局基因表达谱的PCA分析。b) 火山图显示CSMZC纳米颗粒处理组与对照组相比的差异表达基因。c) 差异基因的KEGG通路注释。d、e) 差异基因的KEGG富集分析,分别强调与细胞生长死亡和信号转导相关的通路。f) 弦图展示代表性差异基因与富集KEGG通路之间的相互联系。g) 铁死亡信号通路相关差异基因的环形层次聚类热图。h) 铁死亡和坏死性凋亡等调节性细胞死亡模态相关KEGG通路富集的环形可视化。i) 铁死亡和坏死性凋亡通路中差异基因的PPI网络分析。j、k) GSEA图显示CSMZC NPs处理的B16F10细胞中显著富集的上调通路。l) DNA损伤应答和DNA修复相关信号通路中差异富集基因的层次聚类热图。m–p) cGAS–STING通路下游代表性基因Ifnab、Rsad2、Tnf和Isg20在对照组和CSMZC处理组中的相对表达水平。
(5)体内抗肿瘤疗效
溶血试验和BCI测定显示CSMZC MNs几乎不引起红细胞破裂且与PBS对照相当,表明良好血液相容性。双侧皮下B16F10荷瘤小鼠模型中(图6a),PBS组原发和远处肿瘤分别增长至初始的23.6倍和20.8倍,CSMZC MNs组仅分别增长至3.9倍和4.0倍(图6b–g),抑制率分别达83.5%和81.9%(图6h、i),并显著延长总生存期(图6j),各组体重无明显差异(图6k)。CSMZC MN组原发肿瘤胆固醇和7-DHC耗竭最显著(图6l、n)、LPO蓄积最强(图6m–o)、GPX4下调最显著。H&E、Ki67和TUNEL染色显示CSMZC MN组原发和远处肿瘤结构破坏、核固缩、增殖减少、凋亡增加(图6p、q)。主要器官H&E、血液学及血清生化指标与PBS对照相当,证实良好的体内生物安全性。
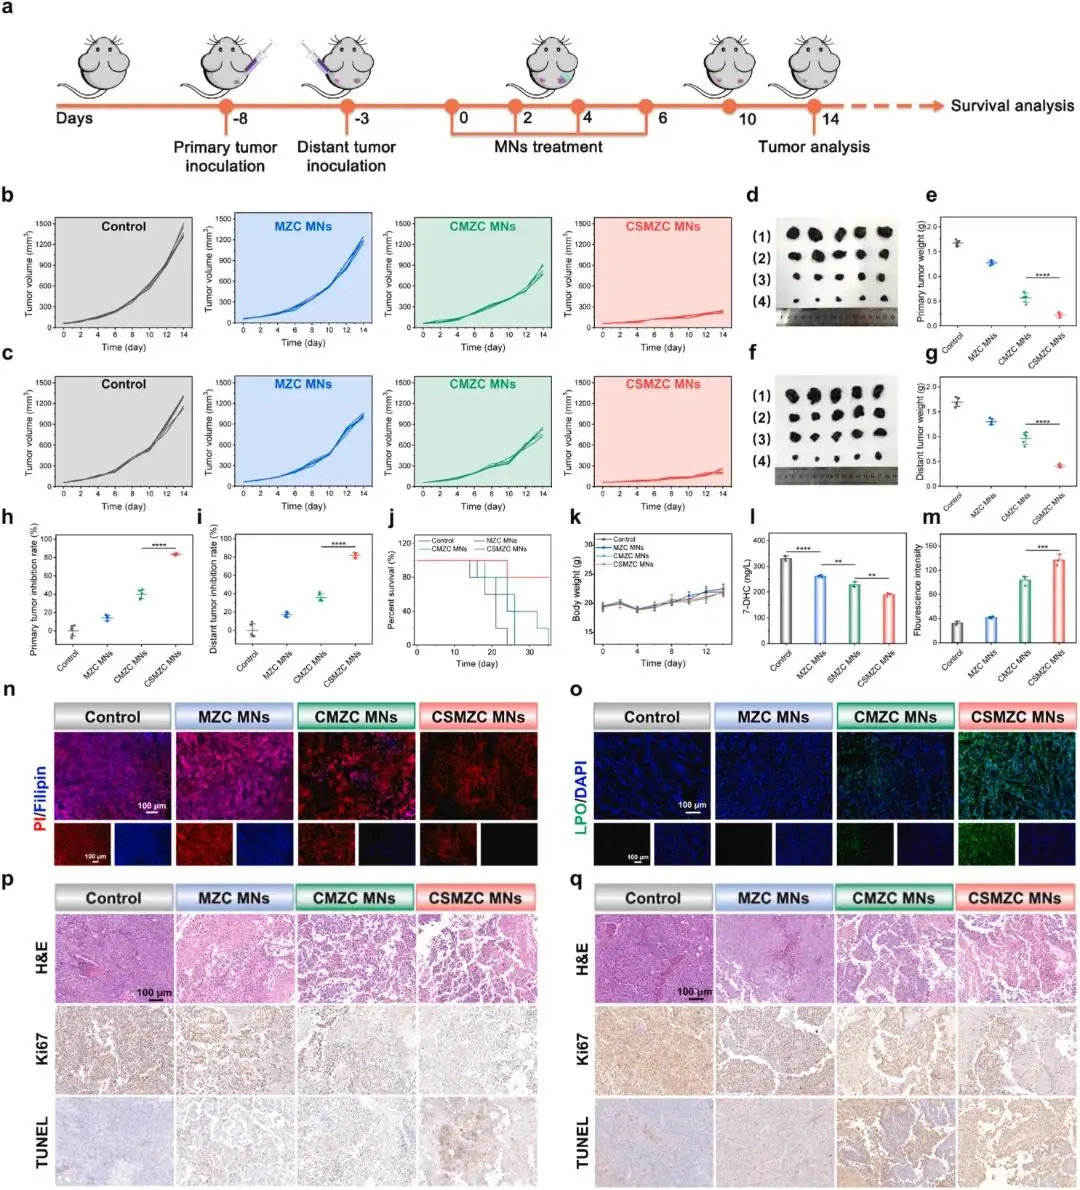
图6. CSMZC微针治疗的体内抗肿瘤疗效。a) 双侧B16F10荷瘤小鼠模型实验设计与治疗时间表示意图。b、c) 不同处理后14天内监测的原发肿瘤和远处肿瘤个体生长曲线。d、e) 实验终点(第14天)采集的原发肿瘤代表性照片及平均重量。f、g) 不同处理组离体远处肿瘤的代表性图像及相应平均重量。处理组包括:(1)对照、(2)MZC MNs、(3)CMZC MNs、(4)CSMZC MNs。h、i) 接受不同处理的小鼠原发肿瘤和远处肿瘤的肿瘤抑制率。j) 不同治疗干预后荷瘤小鼠的Kaplan–Meier生存曲线。k) 治疗期间B16F10荷瘤小鼠体重的纵向变化。l) ELISA测定原发肿瘤内7-DHC水平。m) 基于C11-BODIPY荧光强度的原发肿瘤组织LPO定量评估。n、o) 不同处理组原发肿瘤切片的Filipin III、碘化丙啶(PI)和C11-BODIPY染色的代表性荧光图像。p、q) 不同处理后原发肿瘤和远处肿瘤的H&E染色、Ki67免疫染色和TUNEL测定的组织学及免疫组化分析。
(6)体内免疫激活与系统性抗肿瘤免疫应答
免疫荧光显示CSMZC MNs显著促进HMGB1释放、增强肿瘤细胞表面CRT暴露(图7a、b),肿瘤组织内ATP水平降至对照的约42.2%(图7c),高效触发体内ICD并释放DAMPs。γ-H2AX免疫荧光显示CSMZC MNs组信号显著增强(图7f),p-IRF3激活仅出现于CSMZC MNs组(图7g),Western blot显示p-STING、p-TBK1和p-IRF3显著升高(图7e),IFN-β分泌较对照增加约6.5倍(图7d),证实cGAS–STING通路体内持续强效激活。流式分析显示CSMZC MNs组原发和远处肿瘤引流淋巴结成熟DC比例分别达约42.4%和37.9%(图7h–k),DC浸润显著增加(图7l、m)。原发TDLN中CD4+和CD8+T细胞比例分别增加约2.6倍和4.4倍,远处TDLN中分别增加约2.4倍和2.6倍(图7n–s),CD3+CD8+细胞毒性T细胞显著浸润(图7t、u),血清IL-6、IL-12、TNF-α和IFN-γ显著升高,表明CSMZC MNs建立铁死亡放大的ICD、cGAS–STING激活、DC成熟及细胞毒性T细胞应答相协调的免疫级联,驱动系统性抗肿瘤免疫。
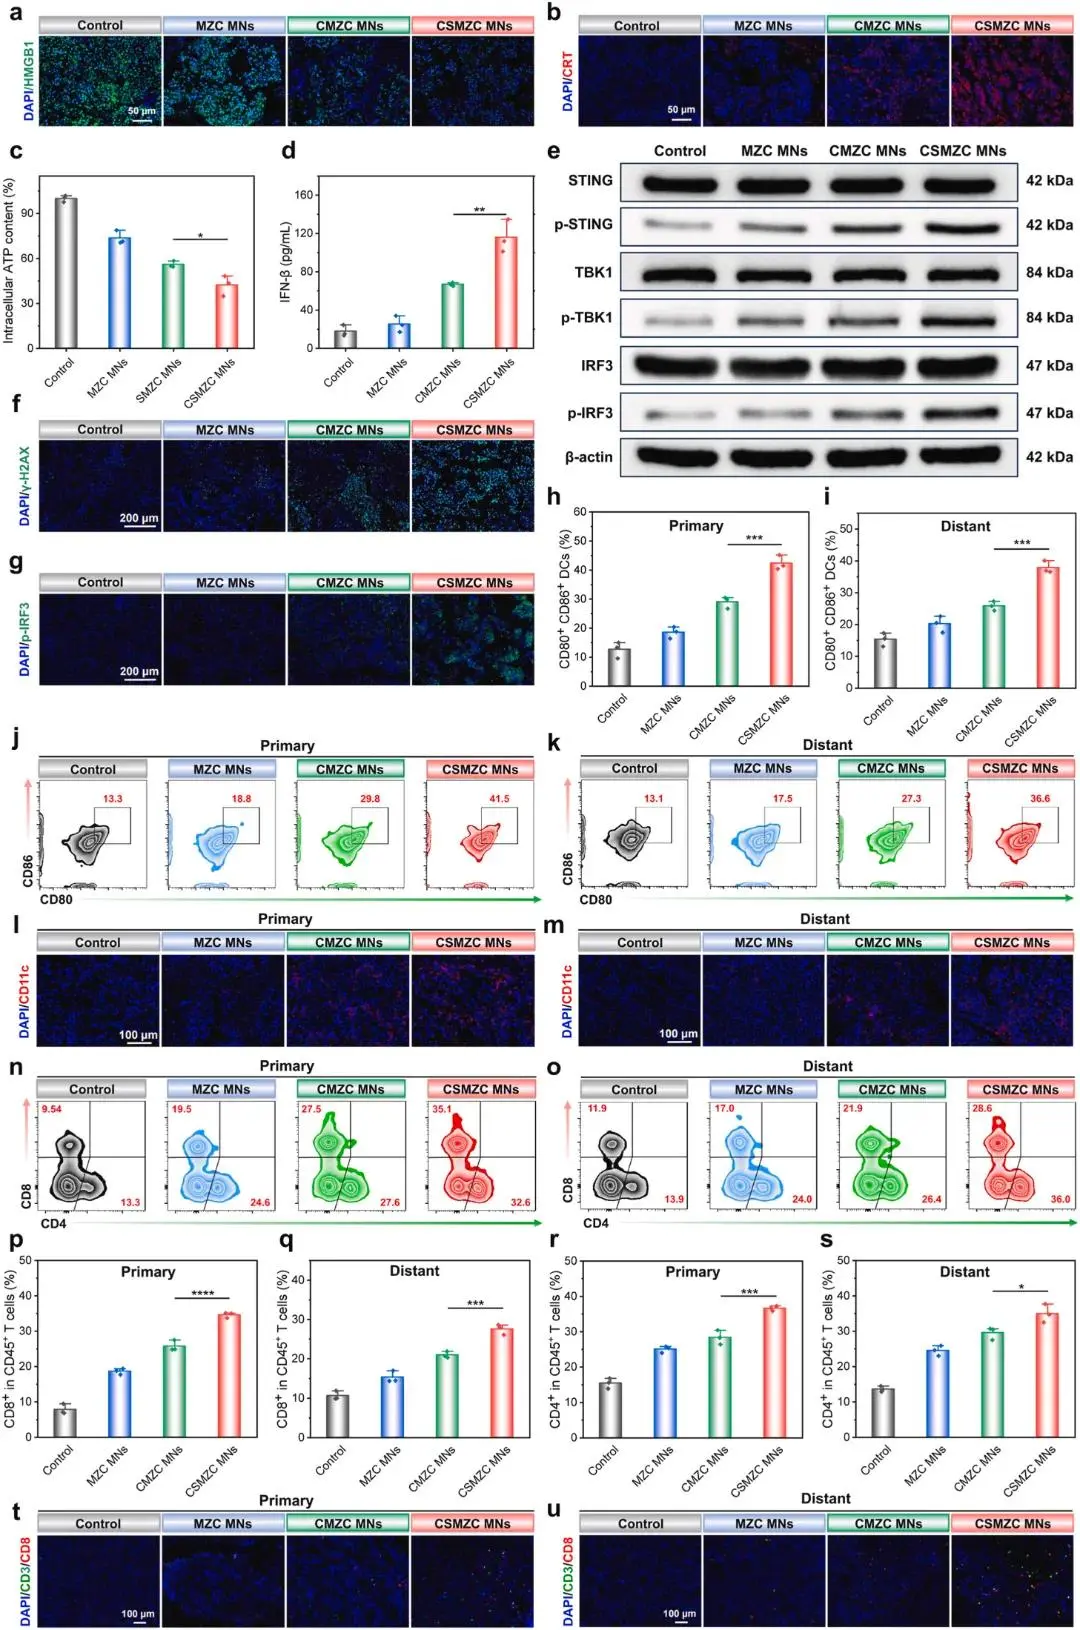
图7. CSMZC微针治疗诱导的体内系统性抗肿瘤免疫激活。a、b) 不同处理后原发肿瘤组织中HMGB1释放和CRT暴露的免疫荧光分析。c、d) 不同处理后肿瘤组织中ATP和IFN-β的细胞内水平(ELISA定量)。e) Western blot分析不同处理后原发肿瘤中cGAS–STING信号通路关键蛋白。f) CLSM图像显示治疗诱导的肿瘤组织DNA损伤和核应激(绿色,γ-H2AX;蓝色,DAPI)。g) 肿瘤组织中p-IRF3的免疫荧光染色。h–k) 不同处理后原发和远处肿瘤相关TDLN中成熟DC的代表性流式图及定量分析。l、m) 原发和远处肿瘤中DC浸润的代表性免疫荧光图像。n、o) 不同处理后原发和远处肿瘤TDLN中CD8+和CD4+T细胞的代表性流式图。p–s) 原发和远处肿瘤TDLN中CD8+和CD4+T细胞相对频率的定量分析。t、u) 原发和远处肿瘤中浸润CD8+T细胞的代表性免疫荧光图像(绿色,CD3+;红色,CD8+;蓝色,DAPI)。
本研究开发了级联催化纳米复合微针平台CSMZC MNs,通过耦联铁死亡放大与持续性内源性cGAS–STING激活,克服实体瘤免疫治疗中肿瘤免疫原性低和TME免疫抑制两大障碍。该平台利用可溶解微针将负载SOD/COD的CS修饰Mn掺杂ZIF-8纳米颗粒瘤内局部递送,建立原位SOD–COD–Mn2+催化网络,协调重编程肿瘤氧化还原代谢与膜脂质稳态。级联放大H2O2和•OH生成、强化脂质过氧化、耗竭膜胆固醇和7-DHC,瓦解铁死亡抵抗并驱动铁死亡相关ICD。氧化性DNA损伤促进核DNA和线粒体DNA胞质蓄积,Mn2+增敏cGAS的DNA感知,共同强力激活cGAS–STING并放大I型干扰素信号,激发系统性T细胞介导的抗肿瘤免疫以抑制原发和远处肿瘤。鉴于脂质代谢重编程、氧化还原失衡和铁死亡抵抗在多种难治性实体瘤中普遍存在,该免疫代谢铁死亡放大策略有望将免疫冷肿瘤转化为免疫应答更好的表型,为胆固醇代谢活跃的恶性肿瘤的无激动剂精准免疫治疗提供机制明确的框架。
原文链接:
https://doi.org/10.1016/j.biomaterials.2026.124474
|
创赛生物 提供高品质的医疗产品和服务 |
联系我们 |
自研材料 |
扫码关注
关注公众号 扫码加客服
|