IF:41.3《Circulation》南方医科大学陈妍梅/宾建平:ABHD11 介导的 mtDNA 转录可恢复线粒体功能,从而减轻心肌梗死后心肌细胞的铁死亡
专栏:学术前沿
发布日期:2026-10-12
研究背景:
急性心肌梗死(MI)因冠脉突然闭塞仍是全球主要致死、致残病因,及时再灌注虽可挽救缺血心肌,但干预延迟或微血管再灌注不完全导致的心肌细胞死亡最终可进展为心力衰竭,因此抑制心肌细胞死亡至关重要。铁死亡作为铁依赖性、由脂质过氧化失控驱动的细胞死亡方式,是缺血性心肌细胞死亡的重要机制:心肌细胞富含作为过氧化优先底物的PUFA-PLs,对铁死亡高度敏感,且铁死亡可在邻近细胞间"波浪式"传播,放大心肌细胞丢失、扩大梗死面积。线粒体是铁死亡的关键调控者,其功能障碍可通过扰乱铁/脂质稳态、氧化磷酸化和ROS动态促进铁死亡。线粒体受核DNA与mtDNA双重调控,但mtDNA转录失调是否影响心肌细胞铁死亡尚不清楚。
针对上述问题,南方医科大学南方医院心血管内科陈妍梅/宾建平教授团队研究揭示了mtDNA转录在心肌细胞铁死亡中的未被认识的作用,并鉴定出线粒体脂质酶ABHD11为关键的mtDNA转录调控因子。研究发现,ABHD11作为一种线粒体定位的αβ-水解酶结构域酶,不依赖其已报道的催化活性,而是通过增强线粒体内TEFM与POLRMT的相互作用,充当新的mtDNA转录共激活因子,减少ROS/PUFA-PLs驱动的脂质过氧化,从而抑制铁死亡。此外,研究还发现了由ABHD11/4-羟基壬烯醛(4-HNE)/YY1(Yin Yang 1)轴介导的新型线粒体-细胞核串话机制:ABHD11通过减少4-HNE蓄积稳定转录因子YY1,YY1进而调控铁死亡相关基因并强化线粒体稳态,协同抑制心肌细胞铁死亡。该文章于2026年08月11日以《ABHD11-Mediated mtDNA TranscriptionRestored Mitochondrial Function toAttenuate Cardiomyocyte Ferroptosis AfterMyocardial Infarction》为题发表于《Circulation》(DOI: 10.1161/CIRCULATIONAHA.125.078593)。
(1)心肌梗死后第7天心脏铁死亡达到峰值,且于梗死周边心肌细胞中显著富集
为明确不同细胞死亡类型对心肌梗死的贡献,成年小鼠经永久结扎左前降支建立MI模型并给予不同细胞死亡抑制剂处理。超声心动图显示,抑制坏死性凋亡(Nec-1)或凋亡(Emricasan)于MI后3天即减轻心功能障碍,抑制铁死亡(Fer-1)自MI后7天起改善心功能(图1A)。RNA-seq单样本基因集富集分析(GSE114695)及定量PCR、免疫组化证实,凋亡和坏死性凋亡于MI后1~3天达峰,铁死亡于7天达峰(图1B~1D);普鲁士蓝染色显示铁沉积于7天达峰(图1E),伴随GPX4蛋白水平及酶活性降低、GSH耗竭、GSH/GSSG比值下降和MDA升高(图1F~1K)。空间定位分析显示,MI后7天铁死亡主要发生于梗死周边区心肌细胞,梗死核心巨噬细胞中亦显著增加(图1L~1O),提示干预该时空特征的铁死亡对减轻心脏损伤、促进心功能恢复具有重要意义。
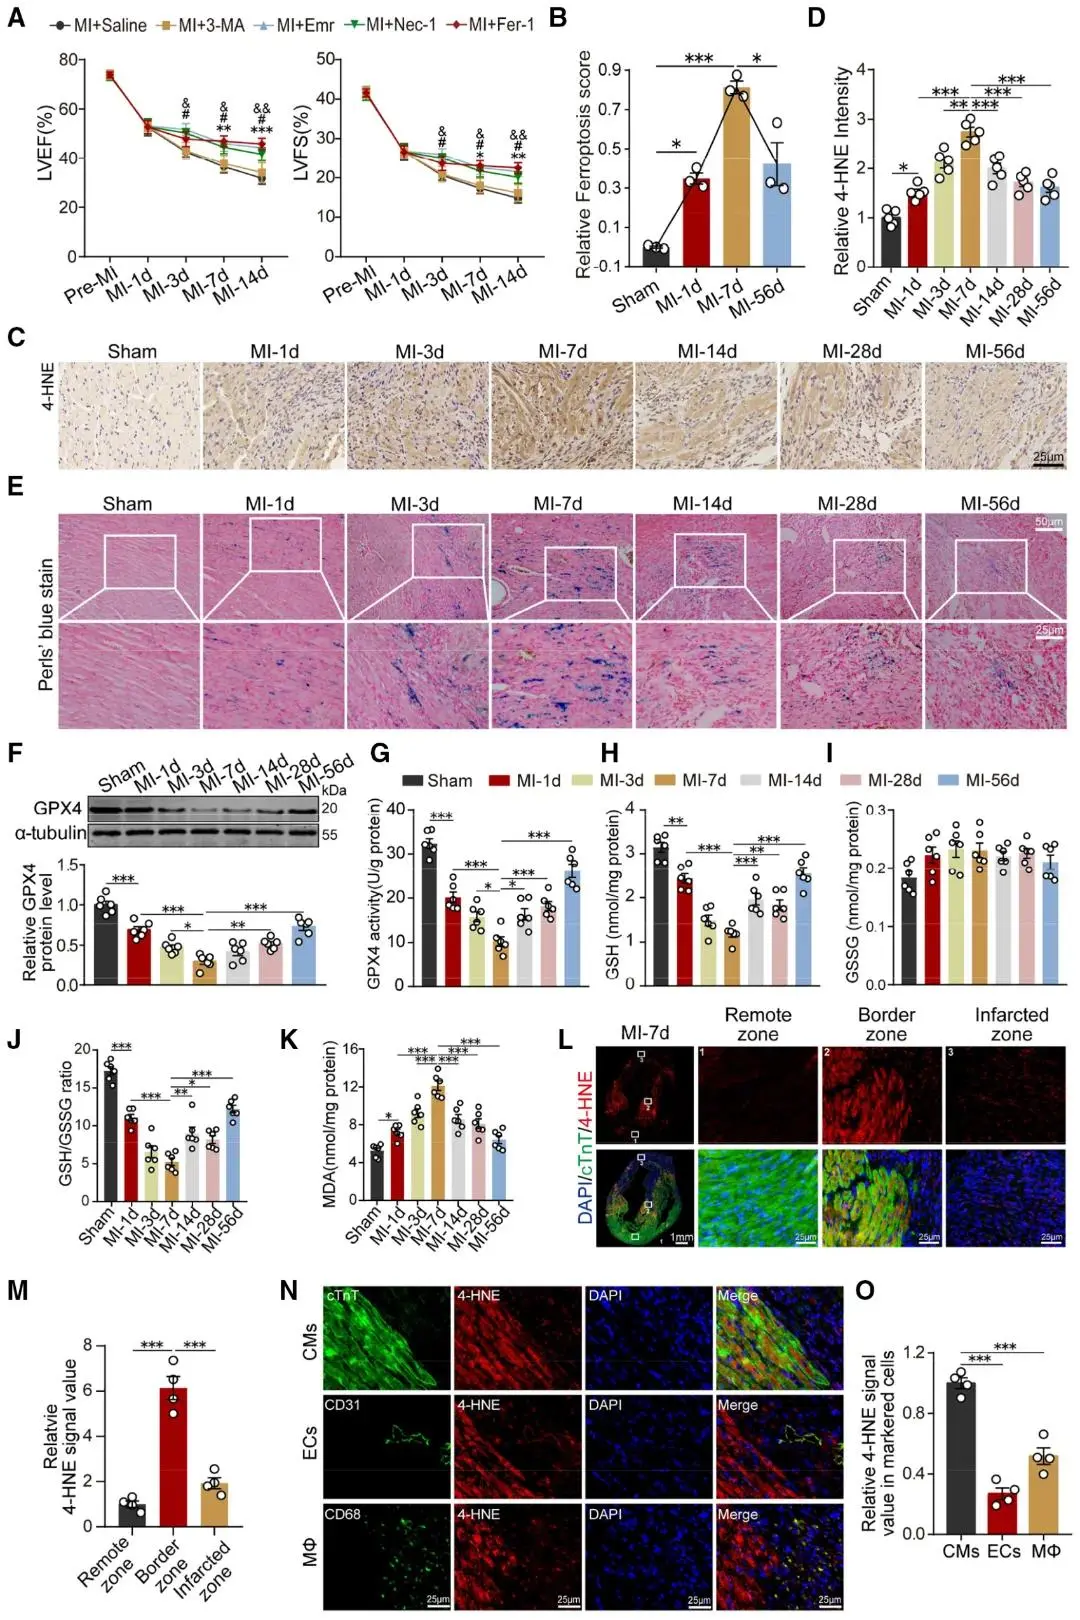
图1. MI后心脏铁死亡于第7天达峰,且主要定位于梗死周边区心肌细胞。(A)给予自噬、凋亡、坏死性凋亡及铁死亡抑制剂(3-MA、Emr、Nec-1和Fer-1)处理后,MI前及MI后1、3、7、14天的心脏功能评估;(B)通过RNA-seq(GSE114695)单样本基因集富集分析计算假手术及MI后1、7、56天心脏的相对铁死亡评分;(C、D)假手术及MI后1、3、7、14、28、56天心脏的4-HNE免疫组化;(E)假手术及MI后不同时间点心脏切片中铁沉积的普鲁士蓝染色;(F~K)假手术及MI后不同时间点心脏的GPX4蛋白水平、GPX4活性、GSH与GSSG含量、GSH/GSSG比值及MDA含量;(L、M)MI后7天心脏远端区、边界区及梗死区的4-HNE免疫染色;(N、O)MI后7天心脏心肌细胞(CM)、内皮细胞(EC)和巨噬细胞(MΦ)中的4-HNE免疫染色。
(2)线粒体功能障碍是心肌梗死后心肌细胞铁死亡的关键驱动因素,而 ABHD11 可能是其潜在调控因子
时间序列聚类分析显示,聚类6的表达趋势与MI后铁死亡模式相反且铁死亡抑制基因比例最高(图2A),其基因主要在心肌细胞高表达,富含线粒体定位基因,并富集于脂肪酸分解代谢、线粒体基因表达和氧化还原过程等通路(图2B、2C)。因果验证证实,诱导线粒体功能障碍(CCCP或敲低Ndufs1)可升高过氧化脂质和MDA水平,而MitoQ或SS-31处理改善线粒体结构与心功能、抑制脂质过氧化,表明线粒体功能障碍是MI后心肌细胞铁死亡的关键驱动因素(图2D~2H)。进一步分析鉴定出104个在MI后7天心肌细胞中显著下调的聚类6线粒体定位基因(图2I、2J)。筛选与铁死亡抑制因子高度相关的枢纽基因,确定ABHD11为最佳候选分子:线粒体特异性最高,在心脏高表达且MI后显著下调,铁死亡抑制效果最优,在缺血性心肌病患者左心室中显著降低,并主要定位于心肌细胞线粒体(图2K~2Q),提示ABHD11可能是线粒体功能和MI诱导的心肌细胞铁死亡的关键调控因子。
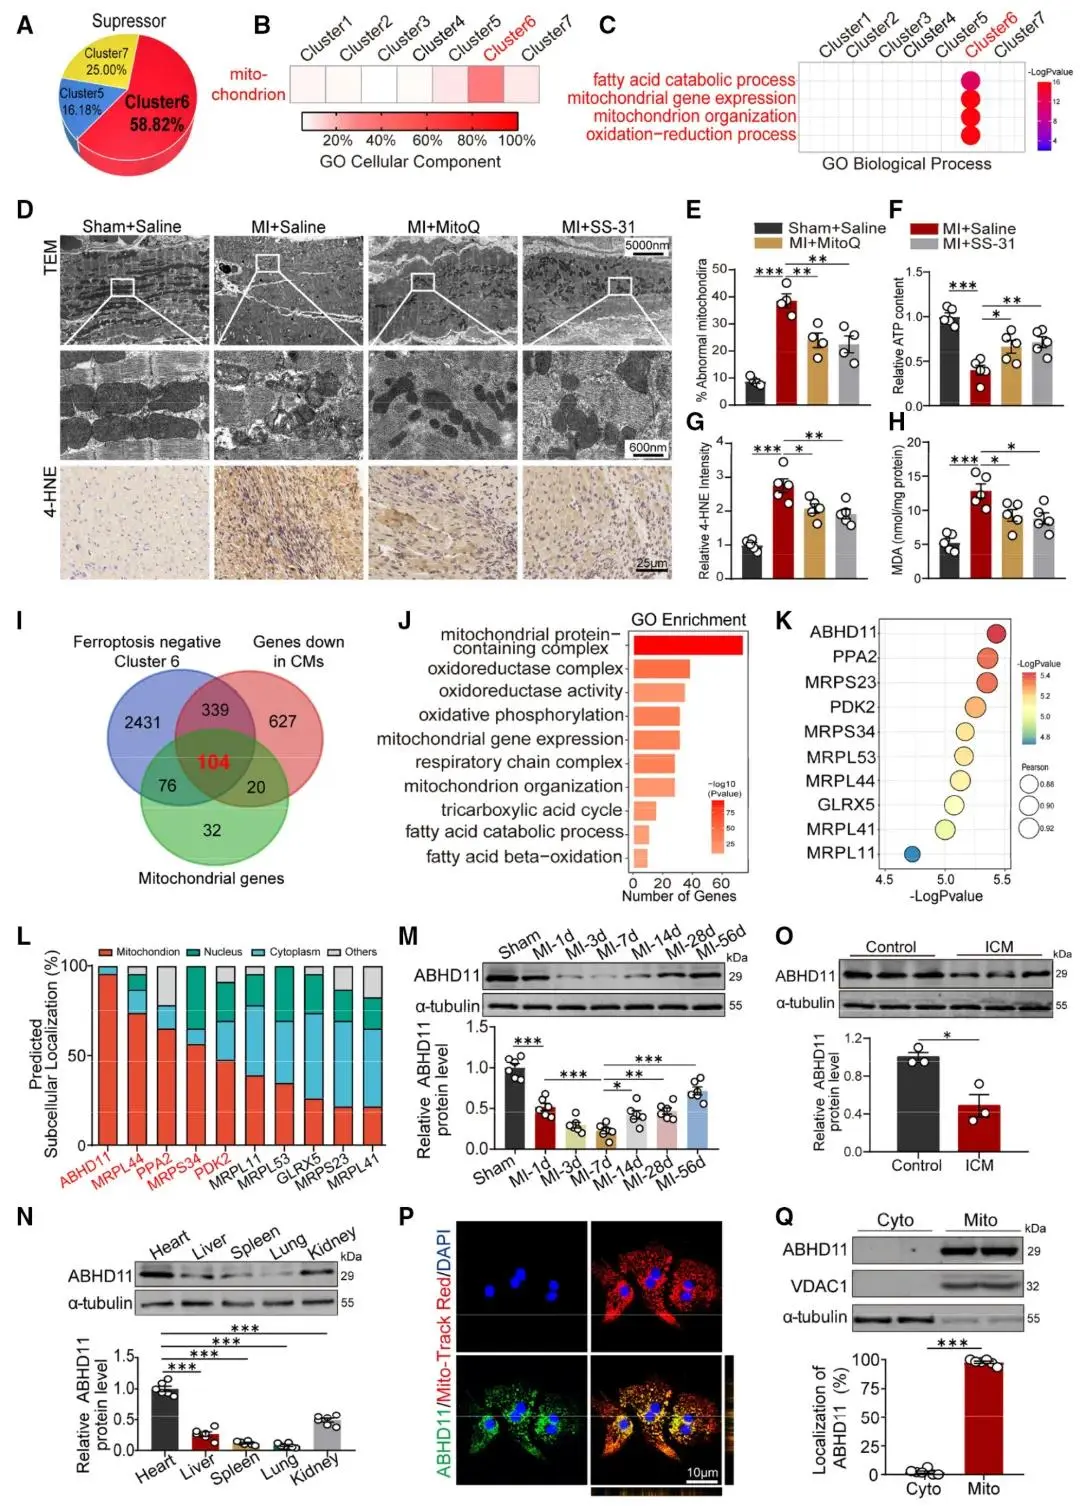
图2. 线粒体功能障碍是MI后心肌细胞铁死亡的关键驱动因素,ABHD11可能为潜在调控因子。(A)负向聚类5~7中铁死亡抑制基因占比的饼图;(B、C)不同聚类基因的亚细胞分布及基因本体(GO)生物学过程分析;(D~H)给予MitoQ或SS-31处理后,假手术及MI后7天心脏的线粒体异常率、ATP含量、4-HNE免疫组化及MDA含量;(I)维恩图展示同时属于聚类6、定位于心脏线粒体(MitoCarta 3.0)且在MI后7天心肌细胞中下调的重叠基因数量;(J)104个重叠基因的GO分析;(K)与聚类6中铁死亡抑制基因集相关性最强的前10个重叠基因;(L)利用蛋白亚细胞定位预测工具分析10个枢纽基因的亚细胞定位;(M)假手术及MI后不同时间点心脏组织中ABHD11的蛋白水平;(N)成年小鼠不同器官中ABHD11的蛋白水平;(O)对照及缺血性心肌病(ICM)供者人左心室中ABHD11的蛋白水平;(P)新生心肌细胞中ABHD11与MitoTrack Red的免疫染色;(Q)新生心肌细胞胞质和线粒体中ABHD11的蛋白水平。
(3)ABHD11 过表达可减轻心肌细胞铁死亡,并促进心肌梗死后的功能恢复
缺血诱导的心肌损伤导致成年小鼠MI模型中铁沉积显著增加,而ABHD11过表达可显著对抗这一变化(图3A、3B);同时,MI后心肌细胞特异性ABHD11过表达上调GPX4的蛋白水平和活性,并提高GSH浓度及GSH/GSSG比值(图3C~3E)。ABHD11过表达还显著减轻MI小鼠的脂质过氧化,表现为4-HNE和MDA水平降低(图3F~3H),并伴随收缩功能保留(图3I、3J)以及梗死面积和纤维化受限(图3K、3L),显示出其对抗MI后铁死亡的心脏保护能力。联合铁死亡诱导剂RSL3处理可部分逆转ABHD11过表达在MI小鼠中的心脏保护作用(图3F~3L),表明ABHD11主要通过抑制铁死亡发挥心脏保护作用。
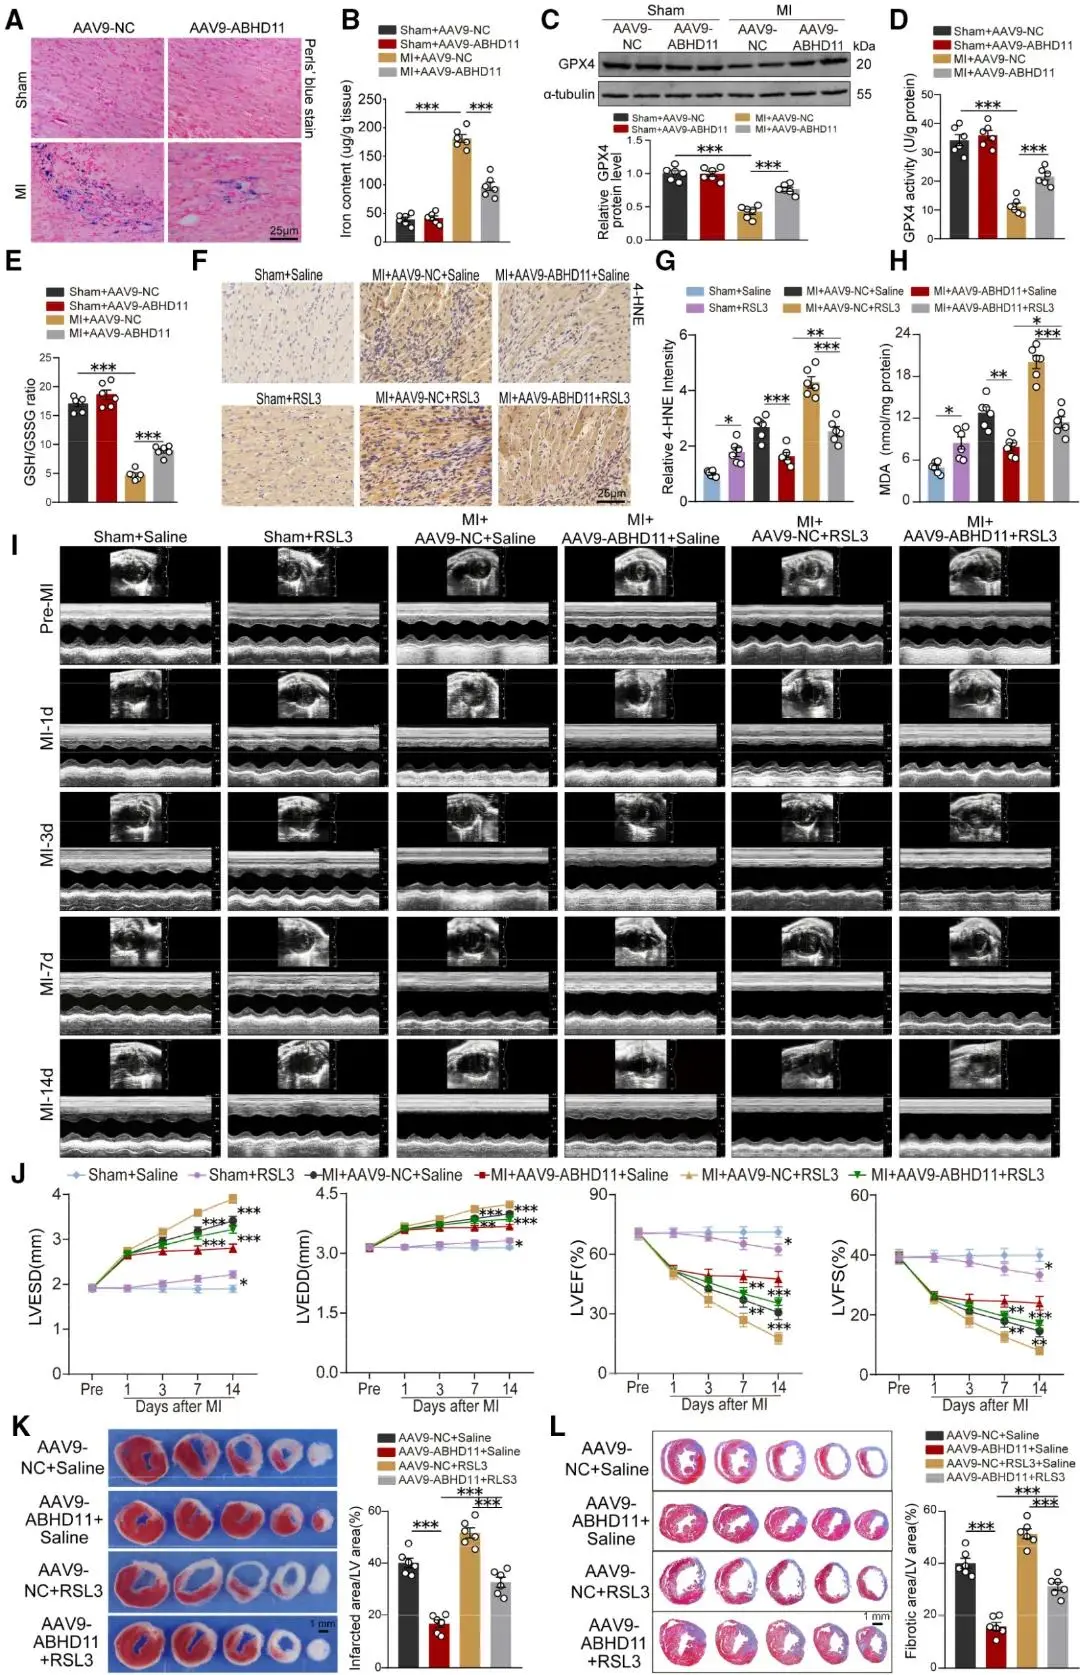
图3. ABHD11过表达可减轻心肌细胞铁死亡并促进MI后心功能恢复。(A、B)ABHD11过表达后假手术及MI后7天心脏组织的铁沉积普鲁士蓝染色及铁含量测定;(C~E)ABHD11过表达后假手术及MI后7天心脏的GPX4蛋白水平、GPX4活性及GSH/GSSG比值;(F~H)ABHD11过表达或给予RSL3后假手术及MI后7天心脏切片的4-HNE免疫组化及MDA含量;(I、J)ABHD11过表达或RSL3处理后MI前及MI后1、3、7、14天的心脏功能评估;(K、L)ABHD11过表达并RSL3处理后MI后14天成年小鼠心脏横断面的TTC染色及Masson三色染色代表性图像。
(4)ABHD11 缺失会加剧心肌细胞铁死亡,并损害心肌梗死后的心脏修复功能
体外实验显示,ABHD11缺失加重缺氧诱导的心肌细胞死亡,增强心肌细胞对铁死亡的敏感性,表现为铁蓄积、脂质过氧化和MDA含量增加,上述效应均可被Fer-1逆转(图4A~4D)。体内通过CRISPR/Cas9构建心肌细胞特异性ABHD11敲除小鼠(图4E、4F),MI后其脂质过氧化和心肌细胞死亡加重、存活心肌比例降低、心脏功能恢复受损,均可被Fer-1挽救(图4G~4K),表明ABHD11缺失加重MI后心肌细胞铁死亡并损害心脏修复。炎症机制方面,心肌细胞特异性ABHD11敲除导致促炎细胞因子(IL-6、IL-1β、TNF-α)水平升高、炎症细胞浸润加剧和4-HNE蓄积,最终加重心功能损伤,提示ABHD11通过抑制4-HNE触发的炎症反应促进MI后心脏修复。
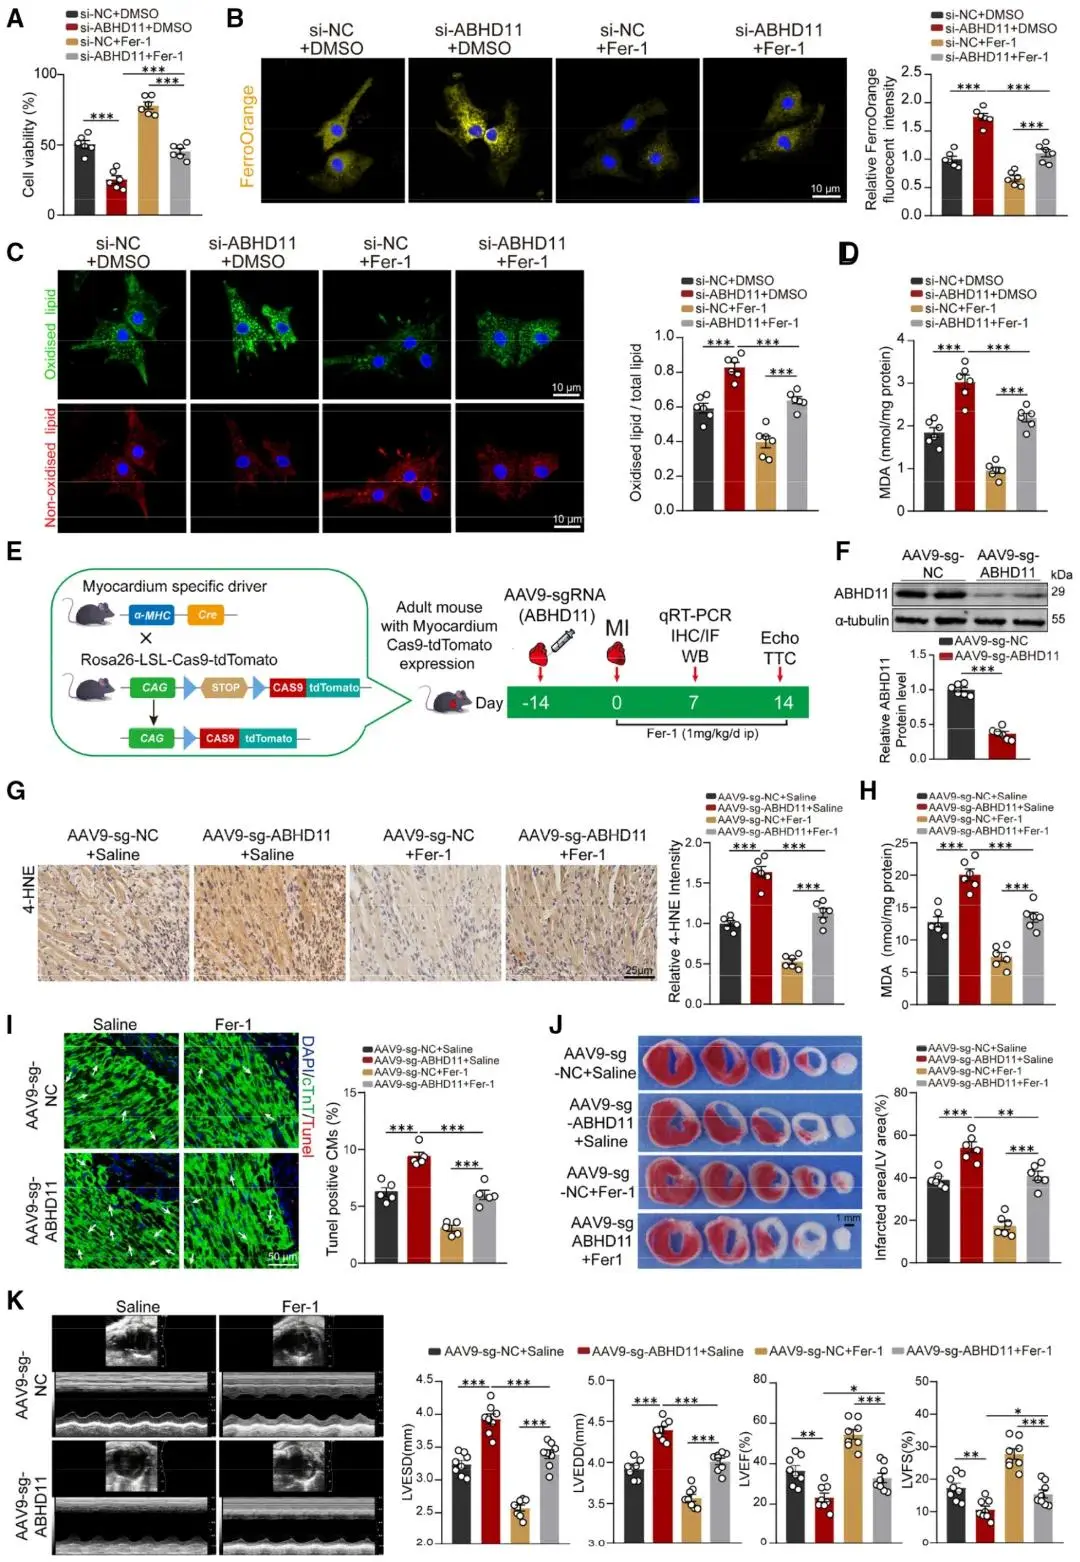
图4. ABHD11缺失加重心脏铁死亡并损害MI后心脏修复。(A~D)缺氧新生心肌细胞中敲低ABHD11并给予Fer-1后的细胞活力、相对铁水平、BODIPY-C11免疫染色及MDA含量;(E)Cas9-tdTomato小鼠与α-MHC-Cre小鼠杂交以获得心肌表达Cas9的小鼠,并注射携带sgRNA-ABHD11的AAV9递送系统的示意图;(F)ABHD11缺失后成年小鼠心脏中ABHD11的蛋白水平;(G、H)ABHD11缺失并给予Fer-1后MI后7天心脏的4-HNE免疫组化及MDA含量;(I)ABHD11缺失并给予Fer-1后MI后7天心脏切片的TUNEL免疫染色;(J)ABHD11缺失并给予Fer-1后MI后14天成年小鼠心脏横断面的TTC染色代表性图像;(K)ABHD11缺失并给予Fer-1后MI后14天的心脏功能评估。
(5)ABHD11 通过增强 mtDNA 转录的非经典作用途径减轻心肌细胞铁死亡
ABHD11含有α/β水解酶折叠及2个催化基序(图5A~5C)。构建的S133A和H288A催化失活突变体虽丧失酶活性,但几乎不影响ABHD11对心肌细胞铁死亡的保护作用——细胞活力、铁水平、氧化脂质和MDA水平均无明显改变(图5D);在心肌细胞特异性ABHD11敲除小鼠中,两种突变体仍保留抑制脂质过氧化和改善心功能的能力(图5E~5G),提示ABHD11以不依赖催化功能的方式减轻铁死亡。RNA-seq分析显示ABHD11调控程序性细胞死亡负调控、脂质代谢和ROS代谢等过程,并增强呼吸链复合体、脂肪酸β-氧化和线粒体基因表达,抑制氧化应激和铁死亡(图5H);ABHD11显著上调线粒体呼吸链复合体相关基因及大多数mtDNA编码基因的表达,并升高其mRNA和蛋白水平,提示其为mtDNA转录调控因子(图5I~5K)。功能上,ABHD11在体内外均减轻线粒体超微结构损伤,改善线粒体膜电位和能量产生(图5L~5O)。mtDNA转录抑制剂IMT1B加重脂质过氧化和细胞死亡、部分逆转ABHD11的保护作用,该效应可被Fer-1挽救(图5P),表明ABHD11主要通过增强mtDNA转录减轻心肌细胞铁死亡。
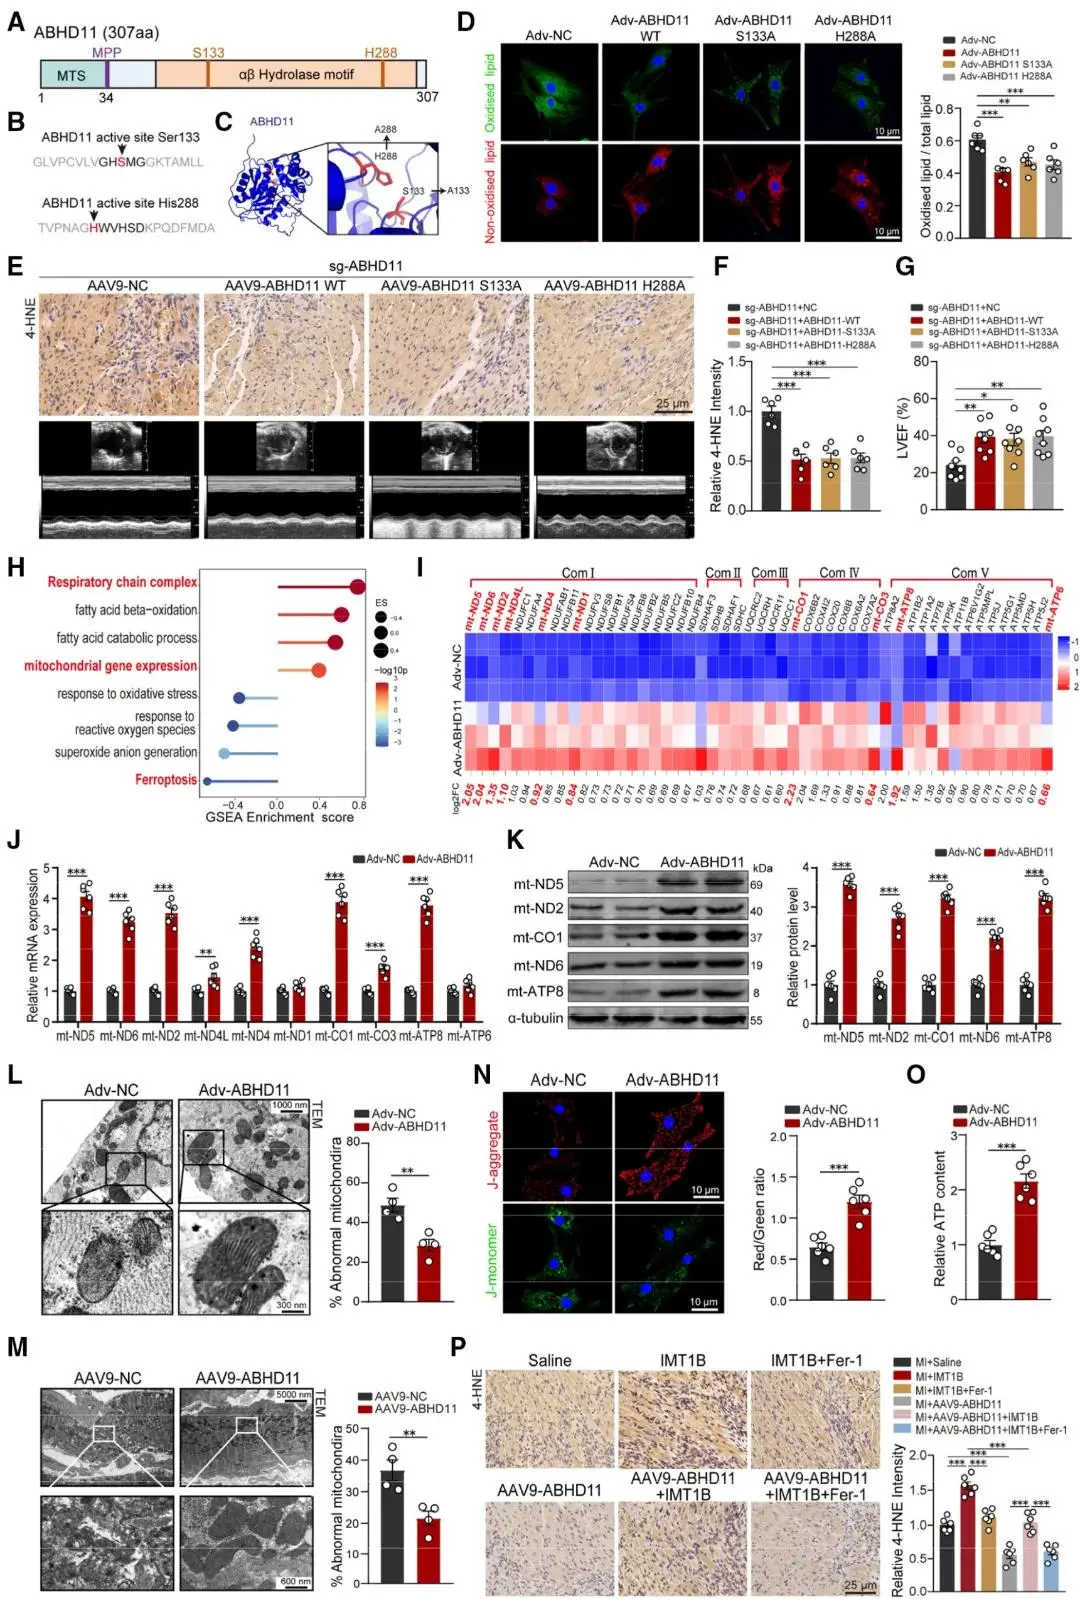
图5. ABHD11通过增强mtDNA转录的非经典功能减轻心肌细胞铁死亡。(A)ABHD11结构示意图,标注推定的线粒体靶向序列(MTS)、线粒体加工肽酶(MPP)切割位点及催化残基(丝氨酸133和组氨酸288);(B、C)ABHD11活性位点残基丝氨酸133与组氨酸288的序列比对及催化位点的计算机模拟建模;(D)转导ABHD11野生型(WT)、S133A或H288A失活突变载体后缺氧新生心肌细胞的BODIPY-C11免疫染色;(E~G)在ABHD11敲除小鼠梗死心脏中表达AAV9-ABHD11 WT、S133A或H288A突变体后的4-HNE染色及心脏功能评估;(H)基因集富集分析鉴定相关功能基因集;(I)ABHD11过表达后缺氧新生心肌细胞中与线粒体呼吸电子传递链(复合体Ⅰ~Ⅴ)相关差异表达基因的热图(红色为mtDNA编码基因,黑色为nDNA编码基因);(J、K)ABHD11过表达后缺氧新生心肌细胞中mtDNA编码基因的mRNA和蛋白水平;(L、M)ABHD11过表达后缺氧新生心肌细胞及成年MI心脏中线粒体结构的透射电镜代表性图像;(N、O)ABHD11过表达后缺氧新生心肌细胞的JC-1免疫染色及ATP相对含量;(P)ABHD11过表达并给予IMT1B和Fer-1后成年MI心脏的4-HNE免疫组化。
(6)ABHD11 通过增强 TEFM - POLRMT 相互作用,促进 mtDNA 转录,从而恢复线粒体功能
分子对接和免疫共沉淀实验证实,ABHD11可与线粒体转录因子TEFM、TFAM和POLRMT(而非MTERF3)特异性相互作用(图6A~6D),且三者可形成定位于线粒体基质的ABHD11-TEFM-POLRMT三元复合物;BN-PAGE显示MI后心脏内该内源性复合物结合减弱(图6E~6G)。人左心室组织的免疫荧光共定位、邻近连接实验及缺血性心肌病样本分析进一步证实ABHD11与TEFM、POLRMT的相互作用,以及ABHD11降低伴随TEFM-POLRMT相互作用减弱和脂质过氧化增加(图6H~6J),表明ABHD11通过增强TEFM-POLRMT相互作用发挥mtDNA转录共激活因子功能。功能验证显示,ABHD11过表达增强TEFM-POLRMT相互作用,而结合位点突变削弱该作用(图6K);TEFM或POLRMT缺失及结合位点突变均可消除ABHD11过表达诱导的mtDNA编码基因上调、线粒体损伤减轻和脂质过氧化减少(图6L~6N)。综上,ABHD11通过强化TEFM-POLRMT相互作用促进mtDNA转录,恢复线粒体功能,最终抑制铁死亡。
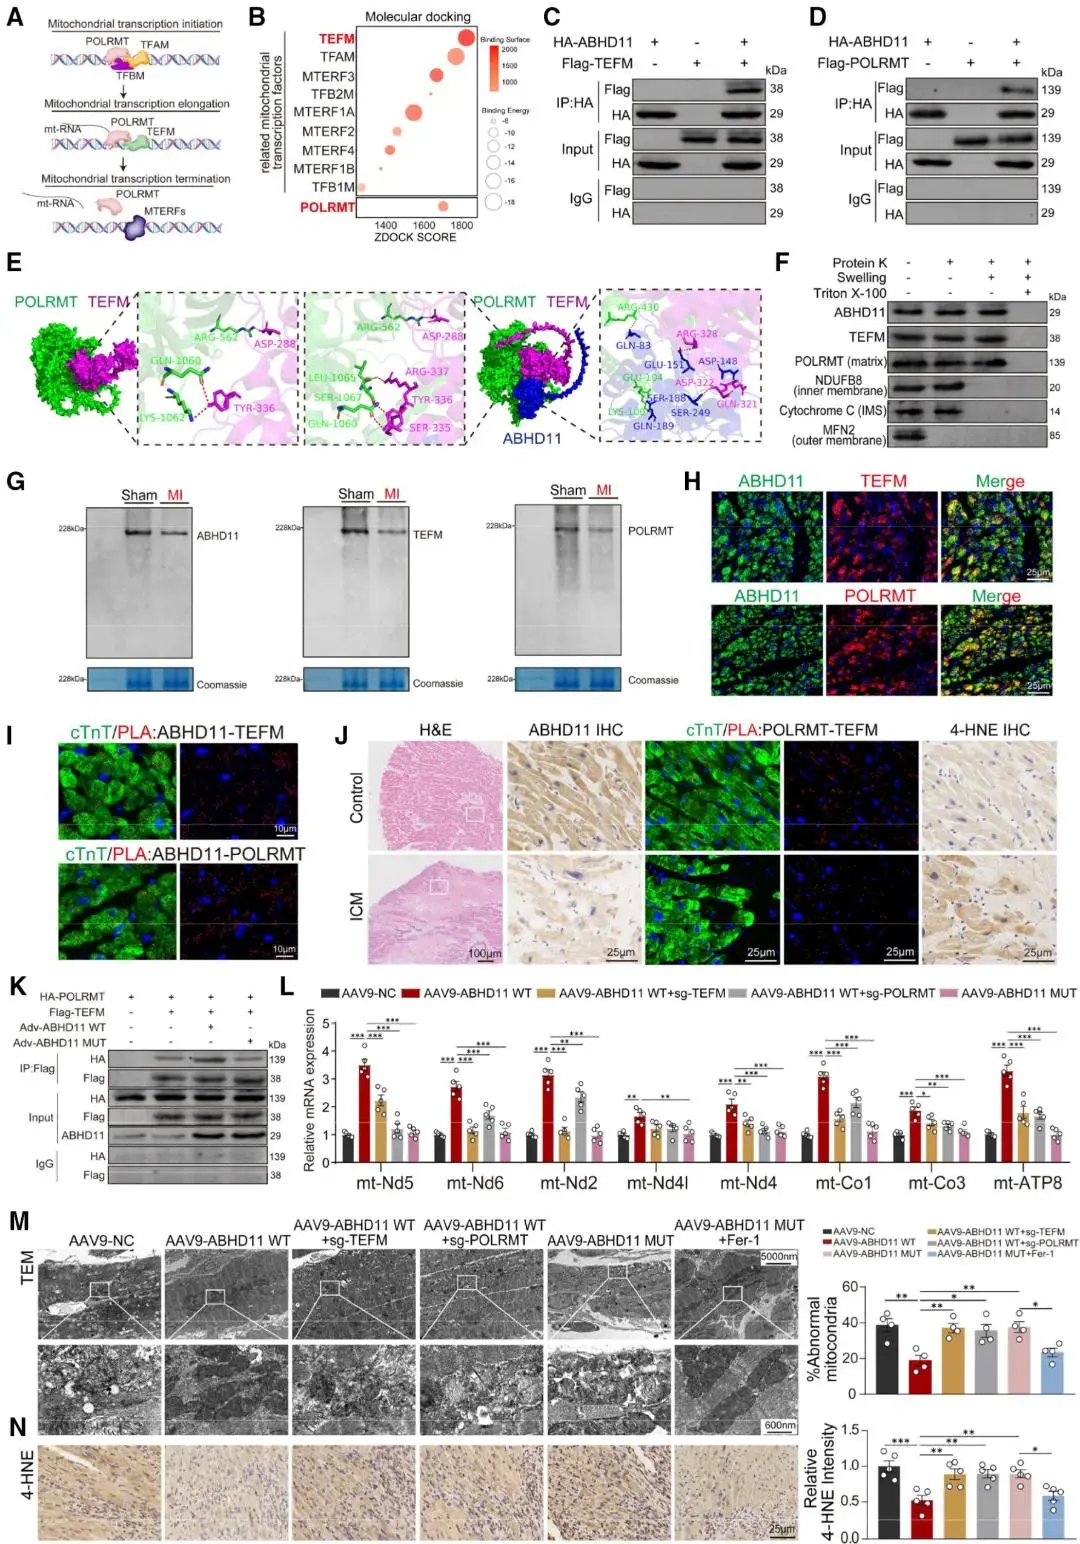
图6. ABHD11通过增强TEFM-POLRMT相互作用促进mtDNA转录,进而恢复线粒体功能。(A)线粒体转录起始、延伸和终止相关转录蛋白作用示意图;(B)ABHD11与相关线粒体转录因子或线粒体RNA聚合酶(POLRMT)的分子对接分析;(C、D)转染HA-ABHD11、Flag-TEFM或Flag-POLRMT载体后新生心肌细胞中ABHD11-TEFM和ABHD11-POLRMT的免疫共沉淀实验;(E)利用PyMOL软件预测有无ABHD11蛋白时TEFM与POLRMT的相互作用强度;(F)对新生心肌细胞分离的纯化线粒体进行蛋白酶K保护实验;(G)假手术及MI后7天心脏组织的BN-PAGE,检测ABHD11、TEFM和POLRMT;(H、I)对照供者人左心室中ABHD11与TEFM、POLRMT共定位免疫染色及ABHD11与TEFM、POLRMT的邻近连接实验(PLA)代表性图像;(J)对照及ICM供者左心室的苏木精-伊红(H&E)染色、ABHD11和4-HNE免疫组化及TEFM与POLRMT的PLA实验;(K)ABHD11-WT或ABHD11-MUT过表达后新生心肌细胞中POLRMT与TEFM相互作用强度的免疫共沉淀实验;(L)干扰ABHD11-WT、TEFM、POLRMT和ABHD11-MUT后成年MI心脏中mtDNA编码基因的mRNA水平;(M、N)干扰ABHD11-WT、TEFM、POLRMT、ABHD11-MUT并给予Fer-1后成年MI心脏的线粒体异常率及4-HNE免疫组化。
(7) ABHD11 介导的线粒体 DNA 转录通过抑制 ROS 生成及重编程 PUFA -PLs 代谢,从而抑制心肌细胞铁死亡
RNA-seq和基因集富集分析提示ABHD11可能调控ROS生成:"ROS应答"通路与mtDNA转录呈负相关、与铁死亡呈正相关,ABHD11过表达显著降低缺氧心肌细胞的线粒体及细胞ROS水平,该作用被TEFM/POLRMT敲低或ABHD11结合位点突变部分消除。挽救实验证实,ROS诱导剂MitoPQ逆转而清除剂MitoQ增强ABHD11对ROS和氧化脂质的降低作用(图7A~7C),表明ABHD11通过部分抑制线粒体ROS生成减轻心肌细胞铁死亡。脂质组学分析显示,"脂肪酸β-氧化"通路与mtDNA转录呈正相关、与铁死亡呈负相关;ABHD11在体内外模型中均诱导显著且一致的脂质组重塑(图7D),优先降低作为脂质过氧化关键底物的PUFA-PLs水平,其中花生四烯酸、二十二碳六烯酸和亚油酸受影响最显著,主要位于磷脂酰乙醇胺和磷脂酰胆碱中(图7E、7F)。外源性补充上述PUFA前体可部分逆转ABHD11介导的氧化脂质减少(图7K);TEFM/POLRMT敲低或ABHD11结合位点突变可消除ABHD11对PUFA水平的降低及氧消耗速率的增强作用(图7L~7O)。综上,ABHD11介导的mtDNA转录通过抑制ROS生成和重编程PUFA-PLs代谢双重机制减轻脂质过氧化并抑制心肌细胞铁死亡。
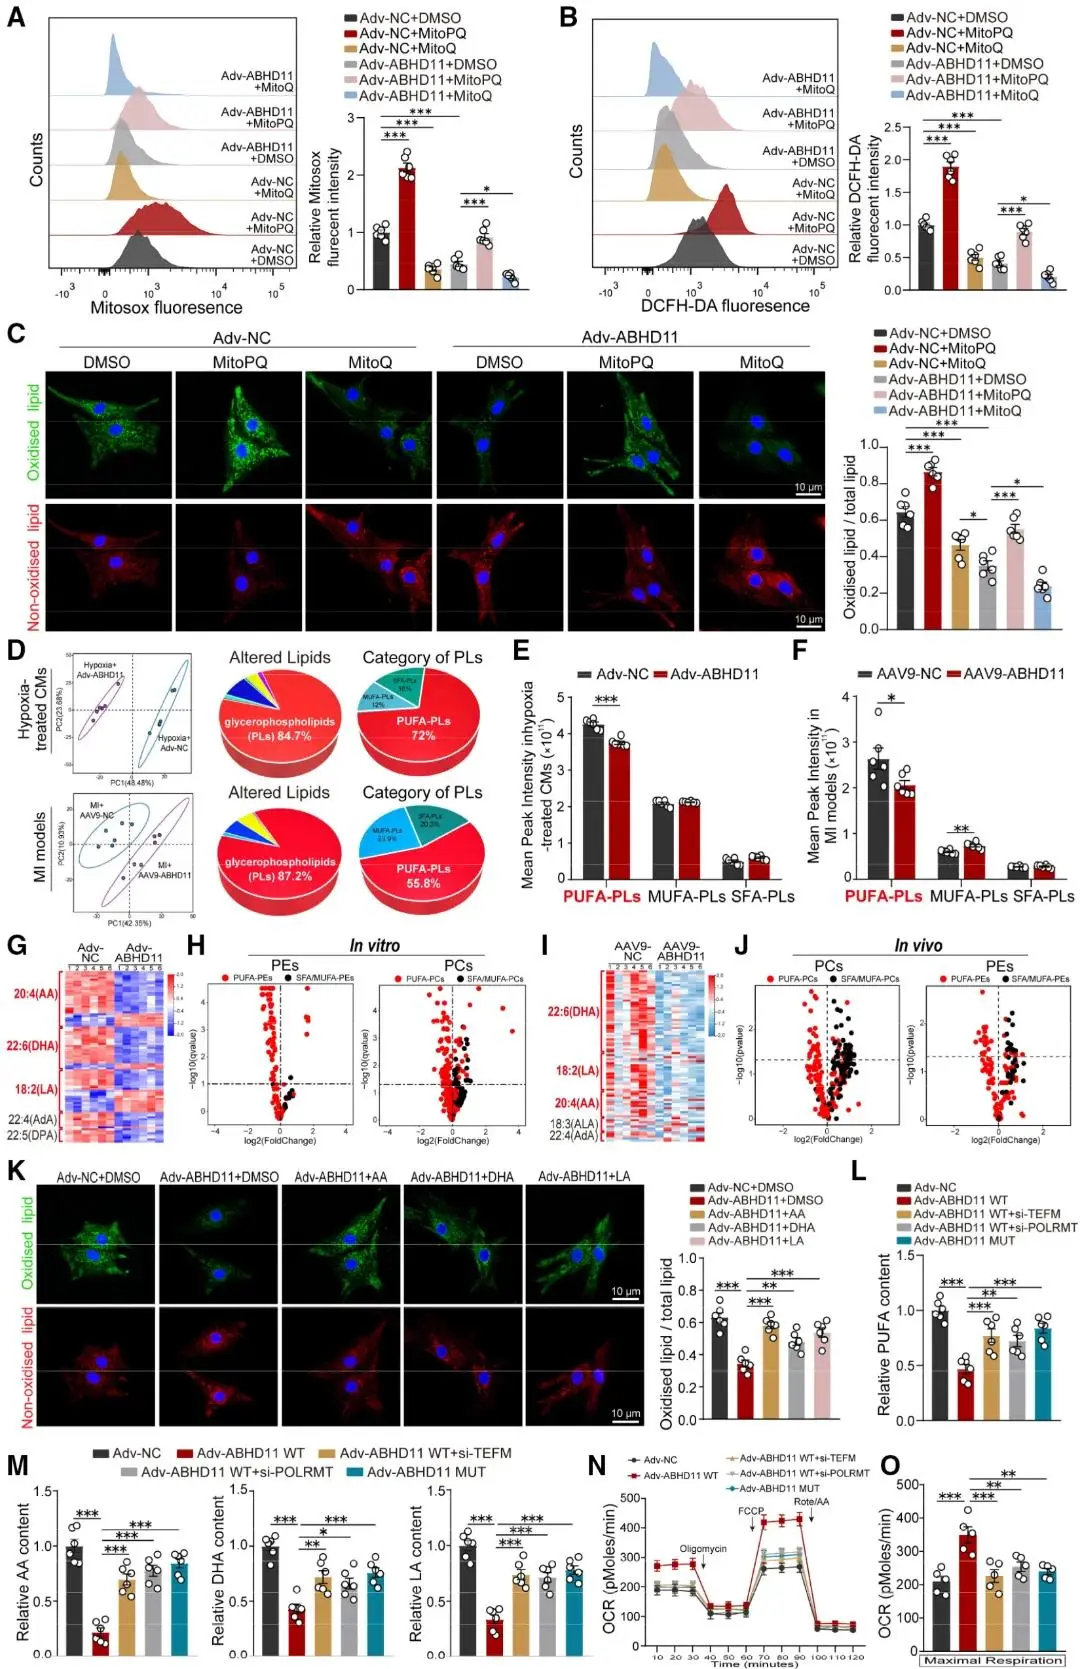
图7. ABHD11介导的mtDNA转录通过抑制ROS生成并重编程PUFA-PLs代谢来减轻心肌细胞铁死亡。(A、B)干扰ABHD11、MitoPQ和MitoQ后缺氧新生心肌细胞中MitoSox和DCFH-DA荧光的代表性直方图及相对强度;(C)干扰ABHD11、MitoPQ和MitoQ后缺氧新生心肌细胞的BODIPY-C11免疫染色;(D)ABHD11过表达后缺氧新生心肌细胞及成年MI模型非靶向脂质组学的偏最小二乘判别分析及脂质代谢物分布百分比分析;(E、F)ABHD11过表达后缺氧新生心肌细胞及成年MI模型中PUFA-PLs、MUFA-PLs和SFA-PLs的平均峰强度;(G~J)ABHD11过表达后缺氧新生心肌细胞及成年MI模型中PUFA亚类、PE和PC含量变化的热图和火山图;(K)ABHD11过表达并给予花生四烯酸(AA)、二十二碳六烯酸(DHA)或亚油酸(LA)后缺氧新生心肌细胞的BODIPY-C11免疫染色;(L~O)干扰ABHD11-WT、TEFM、POLRMT和ABHD11-MUT后缺氧新生心肌细胞中PUFA、AA、DHA和LA的含量、氧消耗速率(OCR)实时监测及最大呼吸相关定量。
(8)ABHD11 通过 4-HNE/YY1 轴调控线粒体-细胞核信号交互作用
为探究ABHD11介导的线粒体转录对核基因表达的调控,利用KnockTF 2.0鉴定出6个可能调控ABHD11下游铁死亡、核编码电子传递链及脂肪酸β-氧化相关基因的转录因子,其中YY1在ABHD11过表达的缺氧心肌细胞中蛋白水平上调最显著(图8A~8C)。功能实验证实YY1敲低最有效地消除ABHD11对氧消耗速率、PUFA和MDA水平的保护作用(图8D~8F)。机制上,ABHD11不改变YY1 mRNA水平,而是通过泛素-蛋白酶体途径稳定YY1:MG132(而非氯喹)可升高YY1表达,ABHD11过表达减少YY1泛素化(图8G~8K);YY1羰基化水平随4-HNE浓度升高而增加,4-HNE补充可逆转ABHD11诱导的YY1稳定化,进化保守的K179残基被鉴定为关键羰基化位点,K179R突变可减弱羰基化、减少泛素化并延长蛋白半衰期(图8L~8R)。YY1直接结合线粒体基因COX8B、SLC1A3及铁死亡相关基因ACSL4、TFRC、ATF3的启动子;ABHD11过表达下调铁死亡驱动基因、上调核编码线粒体基因,该转录谱被YY1敲低部分逆转(图8B、8S、8T)。综上,ABHD11通过抑制K179羰基化稳定YY1,调控线粒体-细胞核串话,抑制铁沉积、ROS生成和PUFA蓄积,从而限制铁死亡并促进MI后心脏恢复。
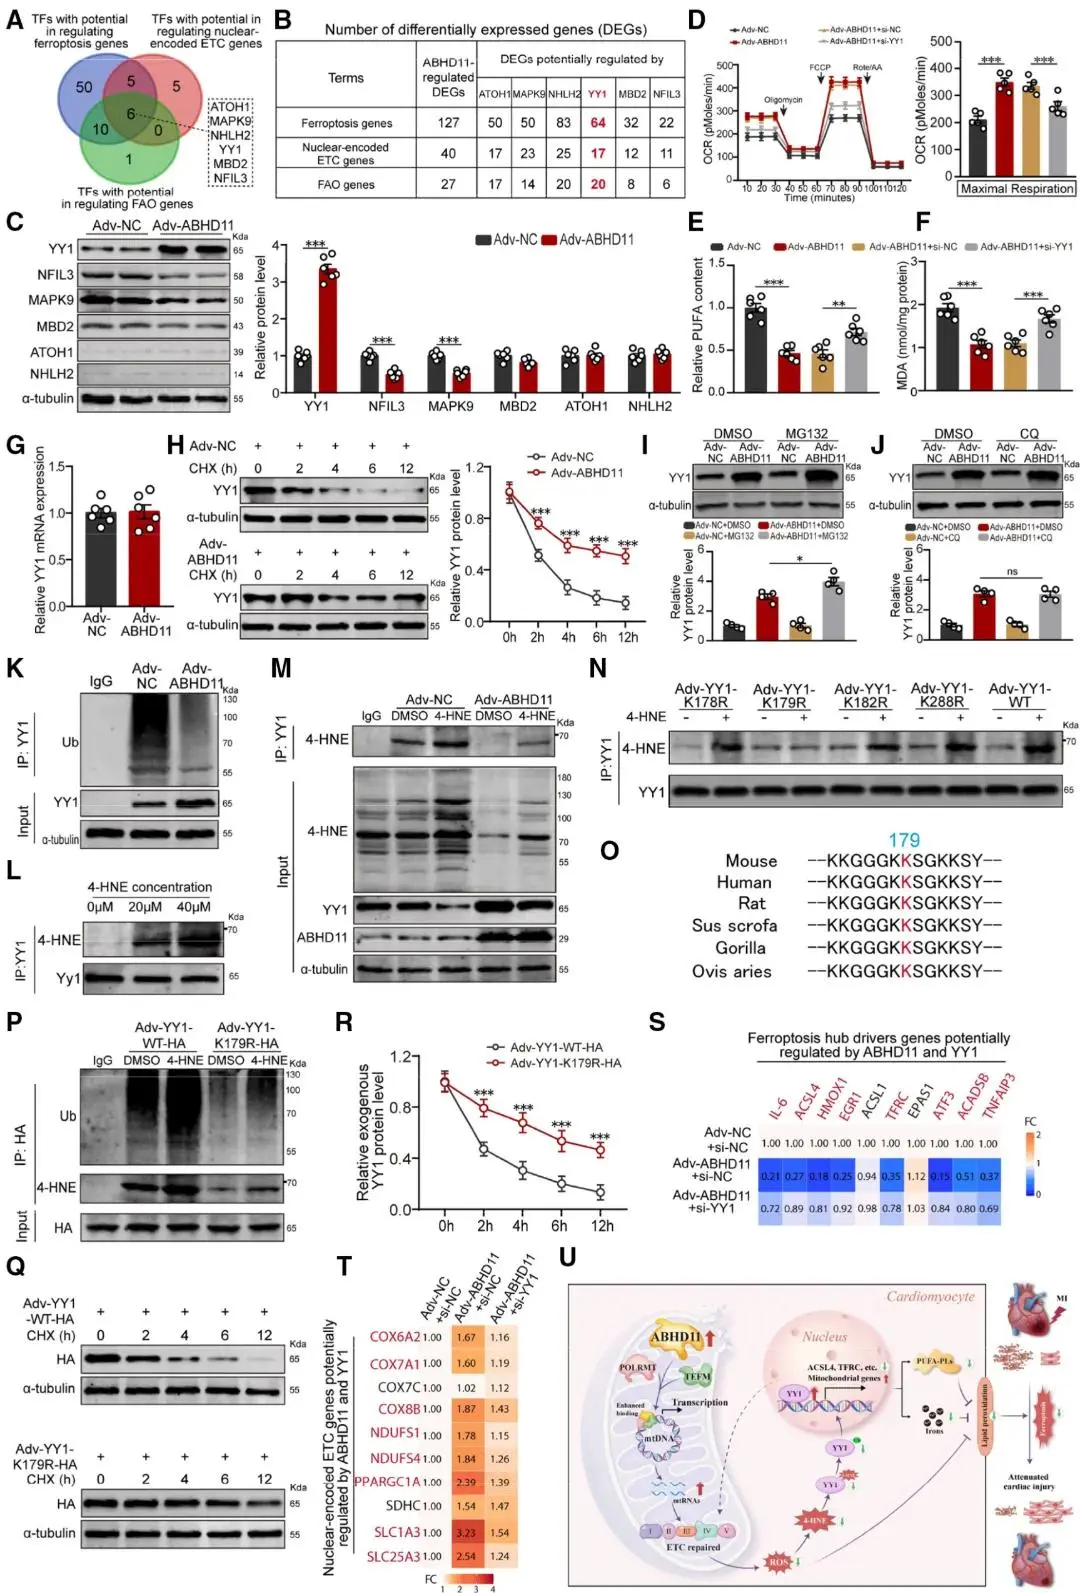
图8. ABHD11通过4-HNE/YY1轴调控线粒体-细胞核串话以抑制心肌细胞铁死亡。(A)利用KnockTF 2.0预测调控ABHD11下游核编码ETC、FAO及铁死亡基因的转录因子;(B)受ABHD11及预测转录因子(ATOH1、MAPK9、NHLH2、YY1、MBD2和NFIL3)调控的差异表达基因数量分析;(C)ABHD11过表达后缺氧新生心肌细胞中候选基因的蛋白水平;(D~F)干扰ABHD11和YY1后缺氧新生心肌细胞的OCR实时监测及最大呼吸定量、PUFA和MDA含量;(G、H)ABHD11过表达(CHX阻断蛋白合成)后缺氧新生心肌细胞中YY1的mRNA和蛋白水平;(I、J)干扰ABHD11、MG132(蛋白酶体抑制剂)和氯喹(CQ,自噬-溶酶体抑制剂)后缺氧新生心肌细胞中YY1的蛋白水平;(K)免疫共沉淀评估缺氧新生心肌细胞中YY1的泛素化水平;(L、M)4-HNE处理后新生心肌细胞中YY1的羰基化水平检测及ABHD11干扰后的变化;(N~P)CarSPred预测并经突变体验证的YY1羰基化位点K179及其功能验证;(Q、R)转导WT或K179R载体后缺氧新生心肌细胞中外源性YY1蛋白的稳定性;(S、T)干扰ABHD11和YY1后缺氧新生心肌细胞中铁死亡核心驱动基因及核编码ETC基因的qRT-PCR热图;(U)ABHD11介导的mtDNA转录恢复线粒体功能从而减轻MI后铁死亡的模式图。
本研究揭示ABHD11通过增强TEFM-POLRMT相互作用促进mtDNA转录,恢复线粒体功能,进而启动保护性线粒体-细胞核串话,最终抑制心肌细胞铁死亡并改善MI后心功能。该研究阐明了连接mtDNA转录与心肌细胞铁死亡的新机制,确立了ABHD11作为恢复线粒体稳态、抑制心肌细胞铁死亡的潜在治疗靶点。
|
创赛生物 提供高品质的医疗产品和服务 |
联系我们 |
自研材料 |
扫码关注
关注公众号 扫码加客服
|